1. Panoramica
BrUMaRe legge gli output di CASTEP [1], VASP e SIESTA e produce, per qualsiasi materiale e qualsiasi atomo:
- la struttura a bande, la DOS e la PDOS, con spin up e down;
- le bande proiettate per orbitale;
- l’analisi della struttura locale dei difetti (vacanza, sostituzionale o interstiziale) e della distorsione che causano;
- la termodinamica di formazione e di desorbimento dell’idrogeno;
- la densità di carica totale e polarizzata, in 3D, 2D e in profili;
- il confronto affiancato tra più calcoli.
Ci sono due modi d’uso, che eseguono la stessa analisi:
| Sito (browser) | Script Python (cluster) | |
|---|---|---|
| Come usarlo | trascina i file; regola tutto sullo schermo | python3 brumare.py seed |
| Installazione | nessuna; i file non lasciano il tuo computer | Python 3.8+, numpy e matplotlib |
| Output | figure PNG/SVG, .dat per Origin, CHGCAR/XSF per VESTA, .zip di calcoli, rapporti .txt | gli stessi, in seed_plots/ |
Principio centrale: l’energia di Fermi non viene mai ricalcolata. Il valore usato è esattamente quello scritto dal programma, per ogni spin. Per impostazione predefinita, bande e DOS mantengono le energie originali e una linea tratto-punto segna EF; si può anche scegliere E − EF.
Modi d’uso di BrUMaRe
Il nome BrUMaRe unisce Bruno Macedo e Renata Benedet, ed è anche l’acronimo di Brillouin-zone Utilities for Materials Research. Contiene bruma, «foschia» in portoghese: la nube elettronica che il programma mostra. La stessa analisi è disponibile in quattro forme:
| Forma | Per chi | Come iniziare |
|---|---|---|
| Pagina web | analisi interattiva, niente da installare | apri brunohdmacedo.tech/brumare e trascina i file |
| Applicazione desktop | la stessa interfaccia di questa pagina, in una finestra, senza internet | pip install "brumare[gui]" e brumare-gui |
| Programma per Windows | la stessa applicazione, per chi non usa Python | installer BrUMaRe-Setup.exe nella pagina delle versioni |
| Riga di comando | cluster e script | pip install brumare o brumare.py; poi brumare mgh2_Fe |
L’applicazione desktop e il .exe aprono questa stessa interfaccia, con le stesse schede ed esportazioni, usando librerie incluse: funzionano offline. La riga di comando esegue anche il confronto (brumare --comparar A,B,C) e il rapporto sulla differenza di densità (--field diff). Ogni forma ha una sezione Informazioni con nome, versione, autore, link e come citare; da riga di comando, usa brumare --sobre. L’interfaccia è disponibile in portoghese, inglese, spagnolo, francese, italiano e latino (--idioma da riga di comando).
Programmi supportati: CASTEP, VASP e SIESTA
BrUMaRe legge gli output dei tre programmi e converte tutto nello stesso formato interno. Bande, DOS, PDOS, analisi elettronica, difetti, termodinamica, densità e confronto funzionano allo stesso modo per tutti e tre, ed è possibile confrontare calcoli di programmi diversi nella stessa tabella. L’energia di Fermi è sempre quella scritta dal programma.
| Programma | File | Come generarli |
|---|---|---|
| CASTEP | seed.bands, .pdos_bin, .castep, .cell, .den_fmt | sezione 2 di questo tutorial |
| VASP | la cartella del calcolo: vasprun.xml, KPOINTS, CHGCAR (e POSCAR/CONTCAR) | LORBIT = 11 (proiezioni), ISPIN = 2 (spin), LCHARG = .TRUE. (densità); KPOINTS in modalità linea per le bande |
| SIESTA | SystemLabel.bands, .EIG, .KP, .PDOS, .STRUCT_OUT o .XV, .RHO e l’output .out | %block BandLines (o BandPoints), %block ProjectedDensityOfStates, SaveRho true, Spin polarized |
Come caricare:
- Nel browser: trascina l’intera cartella o usa Apri cartella. In VASP il nome della cartella diventa il nome del calcolo, perché i file hanno nomi fissi. Senza cartella, rinomina i file come
nome.vasprun.xml,nome.KPOINTSe così via. - In Python:
brumare cartella_vasp/,brumare SystemLabel(SIESTA) o semplicementebrumaredentro la cartella. Nell’interfaccia grafica, scegli la cartella e il calcolo dall’elenco.
Cosa cambia con ogni programma:
- VASP:
- Le proiezioni coprono solo le sfere PAW attorno agli atomi, quindi la somma della PDOS resta sotto la DOS totale. È normale.
- In un calcolo di bande non autoconsistente, VASP stesso consiglia di usare l’EF del calcolo autoconsistente: caricali entrambi e scegli quello autoconsistente in DOS da.
- Nei calcoli non collineari si usa solo la parte totale delle proiezioni.
- SIESTA:
- Il
.PDOScontiene la PDOS già calcolata da SIESTA, con gli strati n, l e m e l’allargamento scelto nel.fdf. Viene usata direttamente. - Non essendoci pesi per banda, non ci sono bande proiettate.
- Con
.bandsed.EIGinsieme, le bande vengono dal percorso e la DOS dalla griglia autoconsistente, scelta automaticamente.
- Il
- Solo in CASTEP: la popolazione di Mulliken e il generatore di calcoli di riferimento, che scrive
.celle.param.
2. Preparare il calcolo in CASTEP
Parole chiave del .param che generano tutto ciò che lo strumento usa:
TASK                    : SPECTRAL           ! o GeometryOptimization, SinglePoint
SPECTRAL_TASK           : BANDSTRUCTURE      ! DOS per una griglia densa
SPIN_POLARIZED          : TRUE
PDOS_CALCULATE_WEIGHTS  : TRUE               ! scrive il .pdos_bin (PDOS e bande proiettate)
POPN_CALCULATE          : TRUE               ! Mulliken e legami nel .castep
WRITE_FORMATTED_DENSITY : TRUE               ! scrive il .den_fmt (densità di carica e di spin)
Il percorso delle bande va nel .cell, in %BLOCK SPECTRAL_KPOINT_PATH [5]. Per una DOS quantitativa, esegui un secondo calcolo con SPECTRAL_TASK : DOS e una griglia Monkhorst–Pack densa [3]; poi indica quel calcolo in DOS da.
| File | A cosa serve |
|---|---|
seed.bands | autovalori, EF di ogni spin, pesi dei punti k e cella: bande, DOS e gap |
seed.pdos_bin | peso di ogni orbitale in ogni banda e punto k: PDOS e bande proiettate |
seed.castep | strati (2p, 3d…), orbitali m, Mulliken [6][7], legami, energie, forze, Z di valenza |
seed.cell | ordine delle specie, struttura del difetto, base per generare i riferimenti |
seed.den_fmt, .cube, CHGCAR | densità di carica e di spin |
3. Aprire i file
- Apri lo strumento e trascina i file nell’area tratteggiata, oppure fai clic su Apri file.
- Ogni seedname è un calcolo. Puoi caricarne diversi insieme: il difetto, la struttura pura, i riferimenti elementari e altri droganti.
- Usa × accanto a un calcolo per rimuoverlo, oppure Cancella dati per ricominciare.
- Il pulsante ☀/☾ cambia il tema; la scelta vale anche per il portfolio. Il selettore della lingua è accanto.
4. Bande
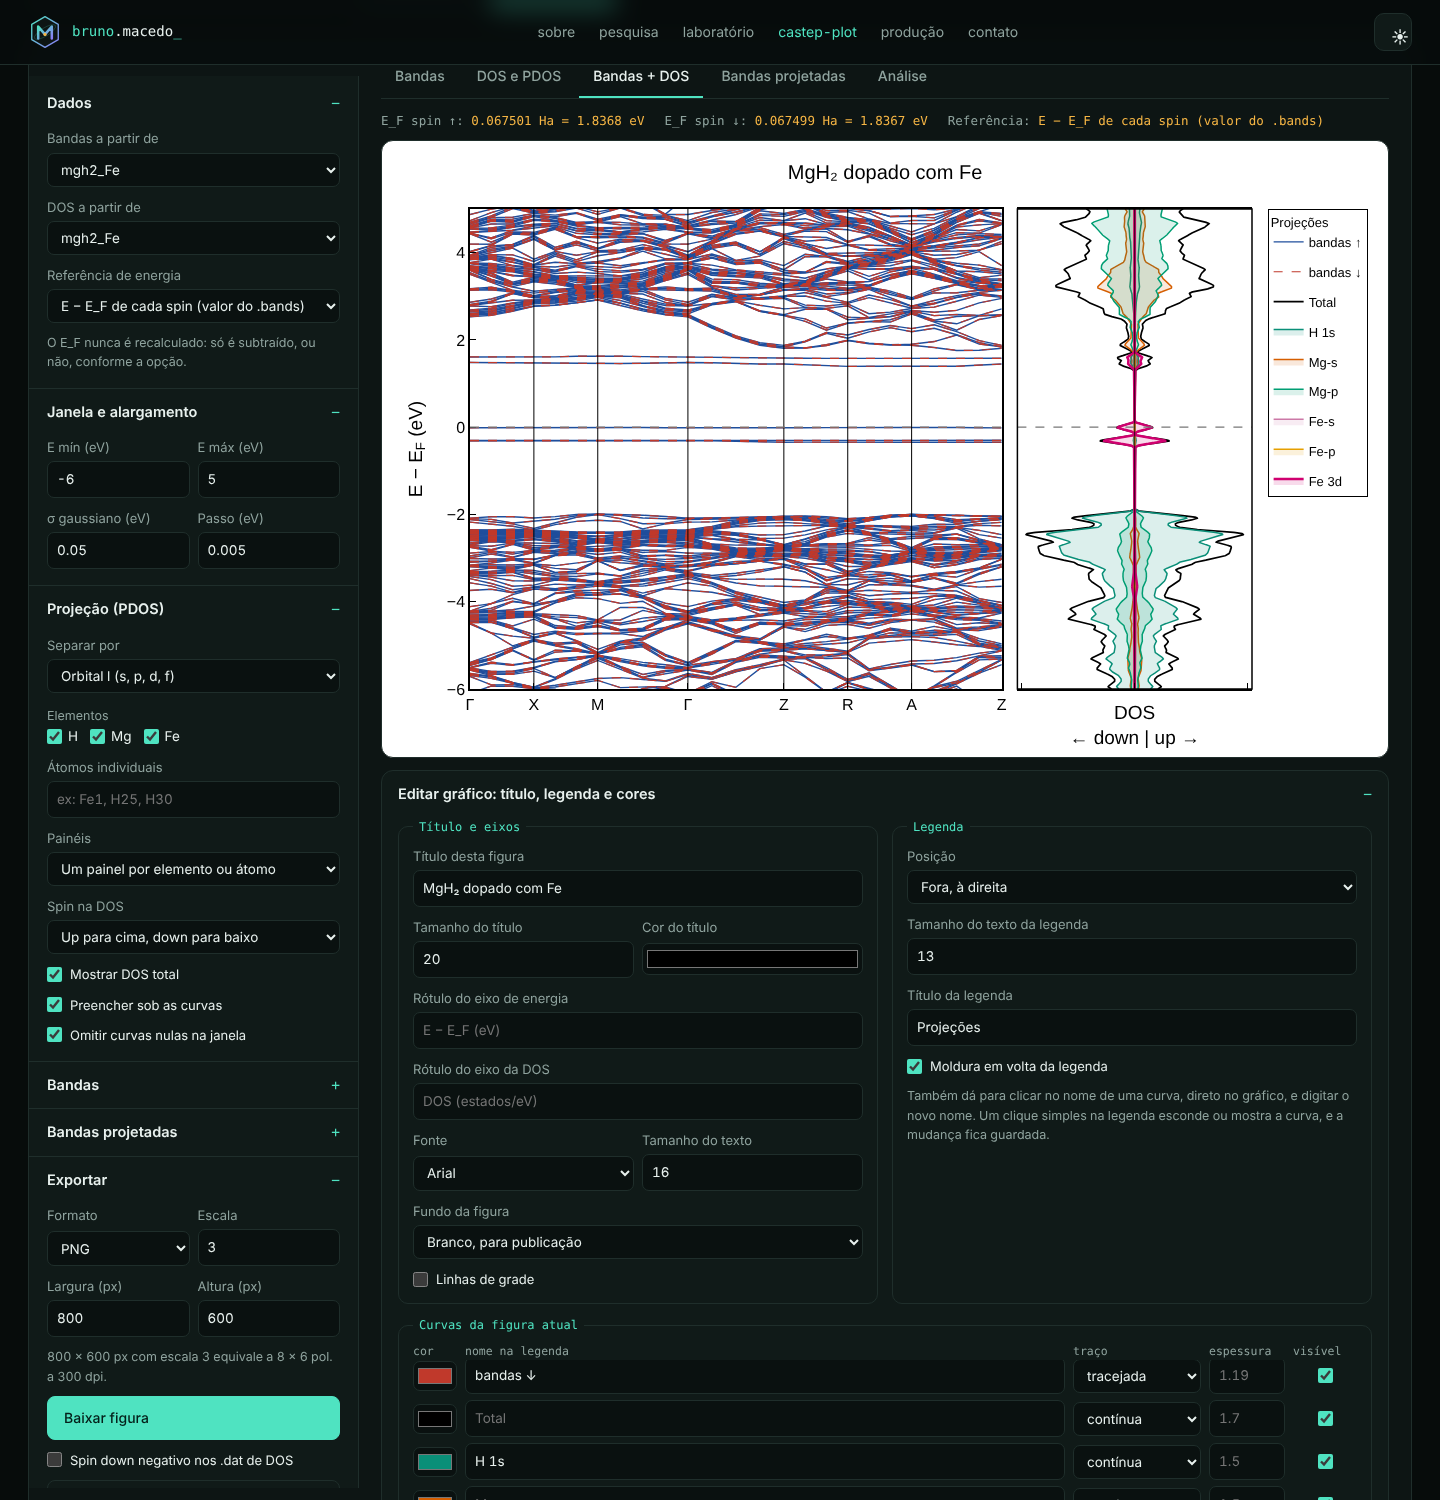
La scheda Bande mostra lo spin up e down sovrapposti, affiancati o uno solo. Le etichette dei punti ad alta simmetria sono rilevate per reticoli cubici, tetragonali, ortorombici ed esagonali, oppure digitate in Etichette dei punti k (ad esempio G,X,M,G,Z,R,A,Z).
Per impostazione predefinita l’asse dell’energia mantiene le energie originali, con una linea tratto-punto e il valore di EF; il riferimento può anche essere l’EF di ogni spin o un EF comune (E − EF).
5. DOS e PDOS
La DOS è la somma di gaussiane sulle bande e sui punti k, con l’allargamento σ scelto. La PDOS può essere separata in cinque livelli:
| Livello | Esempio |
|---|---|
| Elemento | Mg, H, Fe |
| Orbitale l | Fe-s, Fe-p, Fe-d |
| Strato (n, l) dello pseudopotenziale | Mg 2p e Mg 3p |
| Componente m | px, py, pz, dz², dyz, dxz, dx²−y², dxy |
| t2g/eg e atomi singoli | Fe 3d t2g; Fe1, H25 |
La scheda Bande + DOS affianca i due grafici, sullo stesso asse dell’energia.
6. Bande proiettate
Nelle bande proiettate, la dimensione di ogni punto è proporzionale al peso dell’orbitale in quella banda e in quel punto k. Usano le proiezioni scelte nella sezione Proiezione, in pannelli separati o sovrapposti.
7. Analisi elettronica
La scheda Analisi riunisce, per ogni spin:
- EF in Ha e in eV;
- VBM e CBM, definiti dal conteggio degli elettroni (bande N e N+1), e il gap diretto o indiretto con i suoi punti k;
- se EF cade dentro una banda;
- N(EF) e la polarizzazione di spin;
- lo spin integrato;
- le occupazioni integrate della PDOS e il centro della banda d;
- Mulliken per specie e per atomo;
- i legami del drogante.
8. Editor dei grafici
Subito sotto ogni figura c’è il pannello Modifica grafico: titolo, legenda e colori:
- Titolo e assi: titolo, dimensione, colore, etichette degli assi, carattere e sfondo (bianco per la pubblicazione o colori del sito).
- Legenda: posizione, dimensione, titolo e cornice.
- Curve: per ogni curva, colore, nome in legenda, tratteggio, spessore e visibilità; anche la linea di EF si regola qui.
- Direttamente nel grafico: fai clic su un nome della legenda per modificarlo. Le modifiche valgono in tutte le schede.
9. Difetto e distorsione
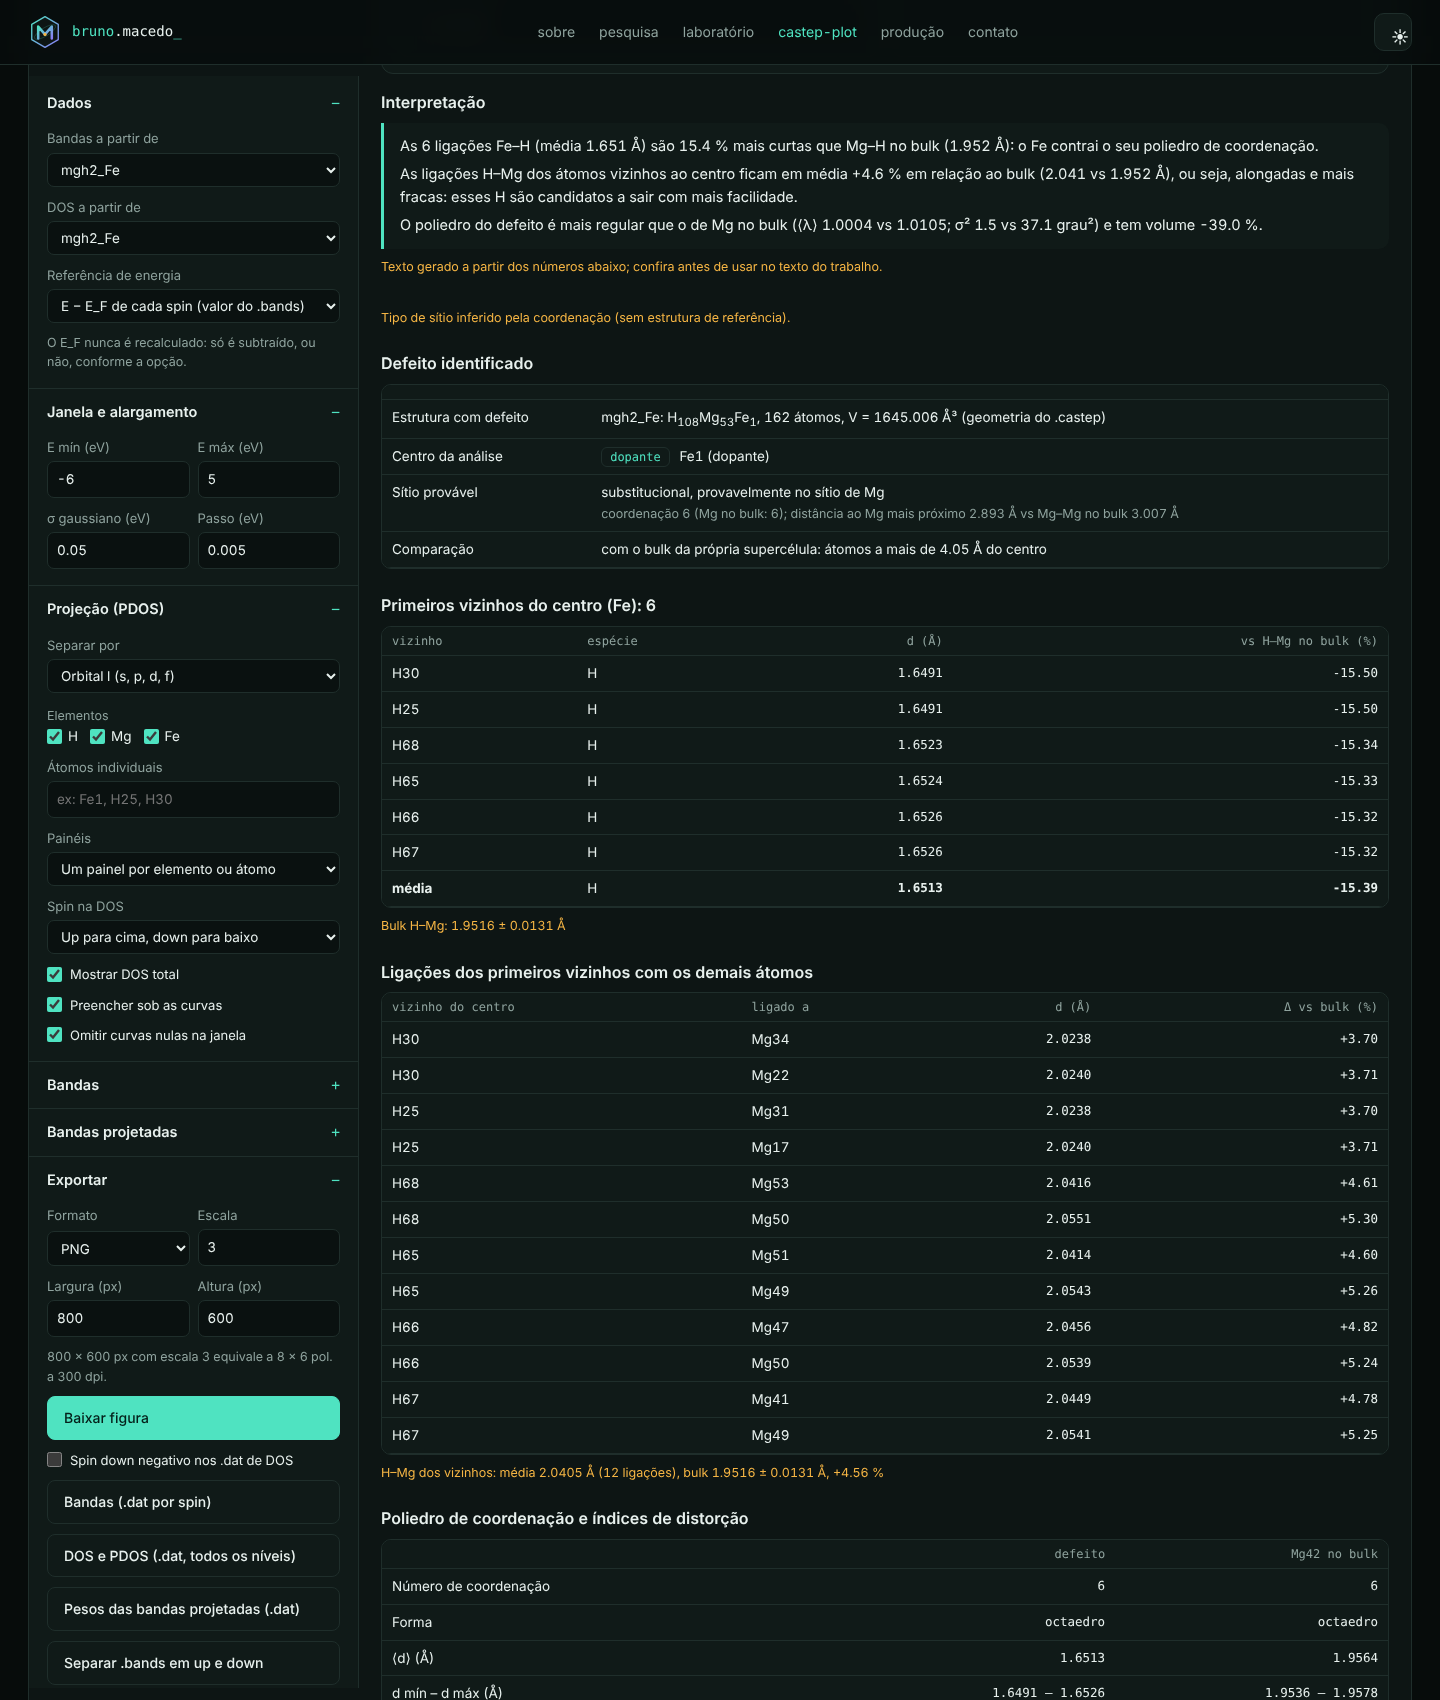
La scheda Difetto e termodinamica identifica il difetto in due modi:
- Con la struttura pura di riferimento: ogni atomo viene associato al suo sito, con condizioni periodiche, e il tipo (vacanza, sostituzionale o interstiziale) viene trovato automaticamente.
- Senza riferimento: il difetto viene confrontato con il "bulk" della supercella stessa, cioè con gli atomi lontani da esso.
Si calcolano:
- primi vicini: ogni legame X–H, ad esempio, rispetto al riferimento e rispetto a Mg–H nel bulk;
- legami dei vicini (ad esempio H–Mg);
- indici di distorsione del poliedro: Baur [9], ECoN [10], allungamento quadratico ⟨λ⟩ e varianza angolare σ² [8], volume e angoli;
- secondo strato;
- con il riferimento: il campo degli spostamenti e il raggio di perturbazione.
10. Termodinamica
I potenziali chimici μi sono le energie per atomo dei riferimenti elementari, calcolate con gli stessi parametri: Mg hcp, Fe bcc e \(\mu_\mathrm{H}=\tfrac12E(\mathrm{H_2})\). Caricando i .castep di questi riferimenti, vengono inseriti automaticamente.
Si calcolano:
- l’energia di formazione del difetto [16][17];
- l’entalpia di formazione dell’idruro per mole di H₂, e l’effetto del difetto ΔΔH;
- la temperatura di desorbimento secondo van ’t Hoff, con ΔS ≈ entropia standard dell’H₂ gassoso [19];
- l’energia di rimozione di un H;
- la capacità gravimetrica.
Le formule sono nella sezione 18.
11. Generare i calcoli di riferimento
Con Genera i calcoli di riferimento da questo .cell, lo strumento scrive .cell e .param con lo stesso funzionale, cutoff, spin, tolleranze e pseudopotenziali del tuo calcolo:
| Calcolo | Uso |
|---|---|
seed_puro | struttura pura (da rilassare) |
seed_dif_puro_fixo | ospite puro nella geometria del difetto (single point): Δρ senza dipoli di rilassamento |
seed_dif_sem_X, seed_dif_so_X | senza il drogante e solo il drogante, nella stessa cella (single point): densità di legame |
seed_semH_perto, seed_semH_longe | energia di rimozione di H vicino e lontano dal difetto |
Mg_hcp, Fe_bcc, H_H2… | potenziali chimici μ |
Le supercelle usano esattamente la stessa griglia k del difetto. I riferimenti elementari usano la stessa densità di punti k.
12b. Zona di Brillouin e percorso k
La scheda Zona di Brillouin calcola la prima zona (cella di Wigner–Seitz del reticolo reciproco) di qualsiasi cristallo, trova i punti ad alta simmetria, costruisce il percorso per le bande e genera gli input pronti per il calcolo.
- Scegli la struttura: un calcolo caricato, un esempio (Si, Cu, Fe, Mg, rutilo, MgH₂…) o il reticolo a mano (a, b, c, α, β, γ o i tre vettori).
- Tolleranza di simmetria: con “Simmetrizzare il reticolo”, angoli e lunghezze quasi uguali vengono regolati (0,5° e 0,5% predefiniti), come in SeeK-path; le modifiche sono mostrate.
- Densità del percorso e Δk: fissano i punti per segmento e le griglie Monkhorst–Pack suggerite (nᵢ = ⌈|bᵢ|/Δk⌉).
- Risultato: zona in 3D, tipo di reticolo, volumi, vettori, tabella dei punti, lunghezze dei segmenti e griglie.
- Input pronti: CASTEP, VASP (
KPOINTS), Quantum ESPRESSO (K_POINTS crystal_b), SIESTA (BandLines) e JSON. - Riga di comando:
brumare --zona-brillouin "fcc 5.431"obrumare seed --zona-brillouin.
Simmetria e strutture. Con gli atomi (calcolo caricato, file CIF/POSCAR/.cell/XSF/QE/XYZ, numero COD o la libreria di 51 materiali della letteratura), la scheda identifica il gruppo spaziale con moyo, successore di spglib: numero, simboli di Hermann–Mauguin e Hall, Pearson, sistema, reticolo di Bravais, gruppo puntuale, operazioni, inversione e posizioni di Wyckoff. La zona usa la cella primitiva standardizzata, esportabile (anche la convenzionale) in POSCAR, .cell, QE e CIF. Con la struttura, tutti i 14 reticoli di Bravais (i 25 casi di Setyawan e Curtarolo) ricevono punti e percorsi standard, verificati con pymatgen. Riga di comando: brumare --estrutura file.cif.
Le coordinate frazionarie sono nella base reciproca della cella scelta: usa la stessa cella nel calcolo. Nelle supercelle le bande sono ripiegate; usa la cella primitiva per il percorso standard. I reticoli cubico, CFC, CCC, esagonale, tetragonale e ortorombico seguono Setyawan e Curtarolo (2010); per bassa simmetria si consiglia SeeK-path (Hinuma et al., 2017).
12. Densità di carica
Nella scheda Struttura 3D e densità, le grandezze disponibili sono ρ totale, ρ↑, ρ↓, ρ↑ − ρ↓, |ρ↑ − ρ↓|, ζ = (ρ↑ − ρ↓)/ρ e Δρ.
- 3D: isosuperficie regolabile, con atomi, legami e cella.
- 2D: sezioni lungo un piano.
- Profilo: densità lungo un legame, con il minimo che approssima il punto critico di legame.
- Cariche e momenti per atomo: partizione di Voronoi [12], comune o radicale [13], e sfera attorno al difetto.
- Per VESTA [15]: esporta il CHGCAR (formato VASP 5 con gli elementi, ρ·V) o l’XSF. Il CHGCAR serve anche al programma
bader[14].
13. Piani (h k l), galleria e cella
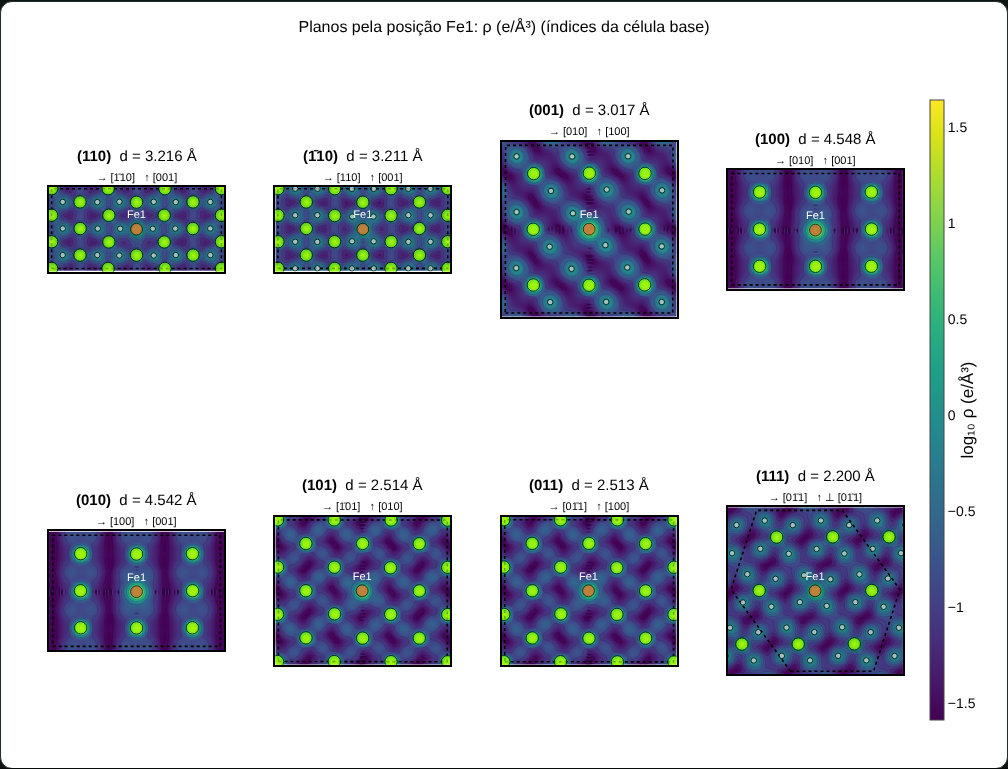
- Indici della cella base: lo strumento rileva la molteplicità della supercella (ad esempio 3×3×3 del rutilo MgH₂), e gli indici sono quelli del materiale.
- Assi naturali: gli assi della sezione seguono direzioni del reticolo; per (110), orizzontale [1̄10] e verticale [001].
- Sezione intera: la sezione copre tutta la supercella, con il contorno della cella.
- Scansione: un controllo sposta il piano lungo la normale.
- Galleria: mostra (110), (1̄10), (001), (100), (010), (101), (011) e (111) affiancati.
- Pannello della cella: densità, capacità di H, coordinazione, distanze per coppia e distanze dhkl.
14. Contributo del difetto: Δρ
Per vedere solo l’effetto del difetto, scegli Grandezza → contributo del difetto e, in Sottrai ρ(B), la densità del materiale puro (viene scelta automaticamente quando il nome contiene "puro"). Ci sono tre modi, dal più semplice al più pulito:
- ρ(difetto) − ρ(puro rilassato): include l’effetto elettronico e il rilassamento. Compaiono dipoli attorno agli atomi che si sono spostati.
- ρ(difetto) − ρ(puro nella geometria del difetto), con
seed_dif_puro_fixo: stessa griglia e stesse posizioni. Mostra solo la sostituzione dell’ospite con il drogante. - ρ(difetto) − ρ(senza il drogante) − ρ(solo il drogante), con B e C: la densità di legame del drogante, cioè la ridistribuzione di carica nella formazione dei legami.
Se le griglie sono diverse, la densità sottratta viene ricampionata sulla griglia del difetto. Lo strumento mostra:
- gli elettroni guadagnati e persi e il saldo;
- ∫Δρ in sfere attorno al drogante;
- il trasferimento di carica per atomo (∫Δρ nella cella di Voronoi di ogni atomo).
Componenti e verso. La differenza può essere fatta sul totale (Δρ), su ogni spin (Δρ↑, Δρ↓) e sulla magnetizzazione, Δ(ρ↑ − ρ↓). In Verso della differenza, scegli ρ(difetto) − ρ(puro) o ρ(puro) − ρ(difetto). I valori positivi sono in rosso e quelli negativi in blu. Usa Limite della scala di colore ± per evidenziare la debole ridistribuzione sui vicini.
3D attorno al difetto. In Regione 3D, una scatola da ±3 a ±6 Å centrata sul drogante mostra i lobi di Δρ con i legami.
Confronto e VESTA. Nella scheda Confronto, la differenza di ogni difetto rispetto al riferimento appare in 3D, affiancata, e in 2D sullo stesso piano. Il pulsante Esporta per VESTA: tutti i calcoli crea un .zip con una cartella per struttura. Ogni cartella contiene i CHGCAR di ρ, ρ↑, ρ↓, ρ↑ − ρ↓ e delle quattro differenze, con elementi e posizioni corretti, più una guida con l’intervallo dei valori e i passaggi in VESTA.
Scheda Differenza di densità
Un rapporto dedicato alla ridistribuzione di carica causata dal difetto, con:
- indicatori: ΔN, accumulo, svuotamento e carica ridistribuita ½∫|Δ|; raggi del 50% e del 90%; punti di massimo accumulo e svuotamento; dipolo della ridistribuzione (\(\mathbf p=\int(\mathbf r-\mathbf r_c)\,\Delta\rho\,dV\), in e·Å e debye); variazione del momento;
- legami: ρ minimo di ogni legame drogante–vicino rispetto allo stesso legame dell’ospite nel puro;
- carica per atomo nelle due strutture, con gli atomi associati;
- trittici ρ(puro) | ρ(difetto) | Δρ, in 2D e in 3D;
- profilo radiale ⟨Δ⟩(r) con la carica accumulata \(\Delta Q(r)=\int_0^r\Delta\rho\,4\pi r'^2dr'\);
- medie planari lungo a, b e c;
- profilo lungo il legame.
Tutto è esportabile per Origin e VESTA.
15. Confronto tra calcoli
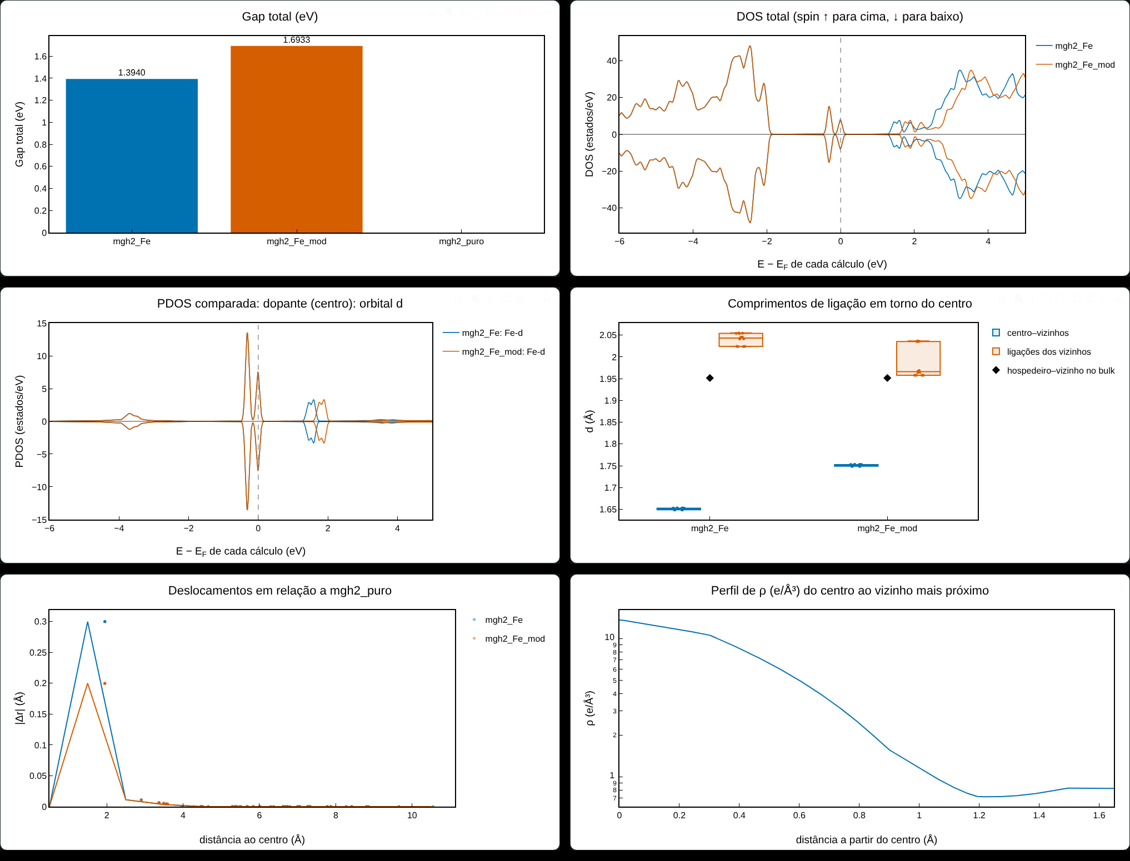
Nella scheda Confronto, seleziona i calcoli e, se c’è, la struttura pura di riferimento. Ottieni:
- una tabella con una colonna per calcolo: energie, Ef, ΔH, ΔΔH, Td, EF, gap, N(EF), polarizzazione, occupazione e momento d, Mulliken, Voronoi, ρ nel punto critico, coordinazione, legami, ⟨λ⟩, σ², spostamenti, ΔV/V, cella e forza residua;
- grafici: barre, DOS e PDOS sovrapposte (allineate all’EF di ogni calcolo), bande affiancate, legami, spostamenti, densità (inclusa Δρ rispetto al riferimento) sullo stesso piano e profili.
16. Esportazioni
| Output | Formato | Uso |
|---|---|---|
| Figure | PNG, JPG, JXL (JPEG XL), WEBP, SVG (scala 3 = 300 dpi a 8×6 pollici) | articoli, tesi |
| Bande, DOS/PDOS, pesi, sezioni, profili, confronto | .dat con TAB e una riga di intestazione | Origin, Excel, gnuplot |
| Densità | CHGCAR (VASP 5), XSF | VESTA, Bader, XCrySDen |
| Calcoli di riferimento | .zip con .cell, .param, LEIAME, script | cluster |
.bands per spin | seed_up.bands, seed_down.bands | sumo [18] e altri |
| Rapporti | .txt | analisi, difetto, confronto |
| Citazione | brumare_citacao.bib | BrUMaRe, i programmi e i metodi usati |
In Origin: trascina il .dat; la riga di intestazione diventa il Long Name di ogni colonna. Per le bande, la colonna 1 è la X; traccia le altre come linee.
17. Script Python
# tutto: bande, DOS/PDOS, analisi, difetto, densità, struttura
python3 brumare.py mgh2_Fe -e Mg,H,Fe
# difetto con riferimento e termodinamica
python3 brumare.py mgh2_Fe --ref mgh2_puro --mu "Mg=@Mg_hcp,Fe=@Fe_bcc,H=@H_H2" --h-less mgh2_Fe_semH_perto
# generare i calcoli di riferimento
python3 brumare.py mgh2_Fe --gerar-referencias
# densità: galleria di piani, spin, CHGCAR per VESTA
python3 brumare.py mgh2_Fe --planes todos --field spin --chgcar
# contributo del difetto e trasferimento di carica per atomo
python3 brumare.py mgh2_Fe --field diff --subtract mgh2_Fe_dif_puro_fixo.den_fmt
# pacchetto per VESTA: ρ, ρ↑, ρ↓, spin e le differenze (puro − difetto)
python3 brumare.py mgh2_Fe --vesta --subtract mgh2_puro.den_fmt --diff-sign puro-defeito
# testi (--sobre, citazione) in italiano; energie relative a E_F invece di quelle originali
python3 brumare.py mgh2_Fe --idioma it --fermi-ref spin
Usa python3 brumare.py -h per tutte le opzioni.
18. Formule
DOS, con pesi \(w_k\) e allargamento gaussiano \(\sigma\):
\[ g_s(E)=\sum_{k}w_k\sum_n \frac{1}{\sigma\sqrt{2\pi}}\exp\!\left[-\frac{(E-\varepsilon_{nks})^2}{2\sigma^2}\right],\qquad g^{\mathrm{PDOS}}_{s,\alpha}(E)=\sum_k w_k\sum_n p^{\alpha}_{nks}\,\delta_\sigma(E-\varepsilon_{nks}) \]
Gap, con \(N\) il numero di elettroni per spin: \(E_g=\min_k\varepsilon_{N+1,k}-\max_k\varepsilon_{N,k}\). Polarizzazione: \(P=\dfrac{N_\uparrow(E_F)-N_\downarrow(E_F)}{N_\uparrow(E_F)+N_\downarrow(E_F)}\).
Distorsione del poliedro [9][10][8]:
\[ D=\frac1n\sum_i\frac{|d_i-\bar d|}{\bar d},\qquad \langle\lambda\rangle=\frac1n\sum_i\left(\frac{d_i}{l_0}\right)^2,\qquad \sigma^2=\frac{1}{m-1}\sum_j(\theta_j-\theta_0)^2,\qquad \mathrm{ECoN}=\sum_i e^{\,1-(d_i/d_\mathrm{av})^6} \]
Qui \(l_0\) è la distanza centro–vertice del poliedro regolare di uguale volume e \(\theta_0\) vale 90° (ottaedro) o 109,47° (tetraedro).
Termodinamica [16]:
\[ E_f=E_\mathrm{dif}-E_\mathrm{puro}-\sum_i n_i\mu_i,\qquad \Delta H_f=\frac{E-\sum_i N_i\mu_i}{N_\mathrm{H}/2},\qquad T_d=\frac{\Delta H}{\Delta S},\qquad \mu_\mathrm{H}=\tfrac12E(\mathrm{H}_2) \]
In Ef, \(n_i>0\) indica atomi aggiunti. ΔH è per mole di H₂ e il ΔS standard vale 130,7 J/(mol·K).
Densità: CASTEP e VASP scrivono \(\rho V\). BrUMaRe usa \(\rho\) in e/ų, con \(\int\rho\,dV=N_e\), \(\zeta=(\rho_\uparrow-\rho_\downarrow)/\rho\) e \(\Delta\rho=\rho_A-\rho_B-\rho_C\). Nella partizione di Voronoi radicale, ogni punto va all’atomo che minimizza \(|\mathbf r-\mathbf R_a|^2-r_a^2\), con i raggi covalenti di Cordero [11].
18b. Teoria completa ed esempi
Tutte le grandezze calcolate da BrUMaRe, con l’equazione usata, e un esempio reale per ogni programma, per verificare che il tuo risultato abbia senso.
Unità e lettura di ogni programma
| Programma | Cosa viene letto | Conversione |
|---|---|---|
| CASTEP | .bands (Ha), .pdos_bin, .castep, .den_fmt (ρV) | \(1\,\mathrm{Ha}=27{,}211386\,\mathrm{eV}\); \(1\,\mathrm{Bohr}=0{,}529177\,\text{Å}\) |
| VASP | vasprun.xml (eV), proiezioni PAW, CHGCAR (ρV) | energie già in eV; \(\rho=\mathrm{CHGCAR}/V\) |
| SIESTA | .bands, .EIG (eV), .PDOS già calcolata, .RHO (e/Bohr³) | \(\rho\,[\mathrm{e/\text{Å}^3}]=\rho\,[\mathrm{e/Bohr^3}]/0{,}529177^3\) |
| Quantum ESPRESSO | data-file-schema.xml (Ha; k em \(2\pi/a\)) | \(\mathbf k_\mathrm{frac}=\mathbf k_\mathrm{cart}\cdot\mathbf A^{T}/(2\pi)\) |
| ORCA | output .out: orbitali, energia, geometria, cariche | molecola: un solo "punto k"; DOS da gaussiane sui livelli |
Bande, gap e massa efficace
Con \(N_s\) elettroni nello spin \(s\), l’ultima banda occupata è la \(N_s\) e la prima vuota è la \(N_s+1\): \(E_\mathrm{VBM}=\max_k\varepsilon_{N_s,k}\), \(E_\mathrm{CBM}=\min_k\varepsilon_{N_s+1,k}\) e \(E_g=E_\mathrm{CBM}-E_\mathrm{VBM}\). Nelle molecole (ORCA), lo stesso criterio dà il gap HOMO–LUMO.
La massa efficace deriva da un fit parabolico attorno all’estremo, lungo il percorso:
\[ E(k)\approx E_0+\frac{\hbar^2 (k-k_0)^2}{2m^*}\quad\Rightarrow\quad \frac{m^*}{m_e}=\frac{\hbar^2}{2m_e\,c_2},\qquad \frac{\hbar^2}{2m_e}=3{,}80998\ \mathrm{eV\,\text{Å}^2} \]
In un vertice (come Γ), si dà una massa per ogni direzione del percorso. Viene calcolata solo quando EF è nel gap e il percorso è continuo.
DOS, PDOS e livello di Fermi
\[ g_s(E)=\sum_k w_k\sum_n \frac{e^{-(E-\varepsilon_{nks})^2/2\sigma^2}}{\sigma\sqrt{2\pi}},\qquad N_s(E_F)=g_s(E_F),\qquad P=\frac{N_\uparrow-N_\downarrow}{N_\uparrow+N_\downarrow} \]
EF è sempre il valore scritto dal programma. Per impostazione predefinita, l’asse mostra le energie originali e una linea tratto-punto segna EF; la finestra E min/E max è contata a partire da EF. La polarizzazione è definita solo quando \(N_\uparrow+N_\downarrow>0{,}05\) stati/eV.
Centro della banda d: \(\varepsilon_d=\int E\,g_d(E)\,dE\big/\int g_d(E)\,dE\), fino a EF (occupata) o su tutta la finestra.
Zona di Brillouin
La zona è costruita dai piani di Bragg k·G = |G|²/2 su una base reciproca ridotta (LLL); il volume è verificato con (2π)³/V e il tipo di reticolo è riconosciuto dalla forma della zona.
\[ \mathbf b_1=2\pi\frac{\mathbf a_2\times\mathbf a_3}{V},\quad \mathbf a_i\cdot\mathbf b_j=2\pi\delta_{ij},\quad V_\mathrm{ZB}=\frac{(2\pi)^3}{V},\quad \mathbf k\cdot\mathbf G\le\tfrac12|\mathbf G|^2\ \ \forall\,\mathbf G,\quad k_i^\mathrm{frac}=\frac{\mathbf a_i\cdot\mathbf k}{2\pi},\quad n_i=\left\lceil\frac{|\mathbf b_i|}{\Delta k}\right\rceil \]
Correzione del gap (forbice)
I funzionali LDA e GGA (come PBE) sottostimano il gap perché il gap di Kohn–Sham non è il gap fondamentale: manca la discontinuità della derivata del funzionale di scambio e correlazione e c’è l’errore di delocalizzazione. BrUMaRe offre una correzione in post-elaborazione: la forbice sposta rigidamente le bande non occupate (\(n>N_s\)) di \(\Delta\), senza cambiare quelle occupate né EF. \(\Delta\) può essere indicato, calcolato da un gap di riferimento (sperimentale, HSE06 o GW) o stimato con il modello empirico PBE → G0W0 di Morales-García, Valero e Illas (2017), adattato su 66 solidi.
\[ E_g^\mathrm{DFT}=E_\mathrm{CBM}-E_\mathrm{VBM},\qquad \varepsilon^\mathrm{corr}_{n\mathbf k s}=\varepsilon_{n\mathbf k s}+\Delta\,\Theta(n-N_s),\qquad \Delta_\mathrm{ref}=E_g^\mathrm{ref}-E_g^\mathrm{DFT},\qquad E_g^{G_0W_0}\approx 1{,}358\,E_g^\mathrm{PBE}+0{,}904\ \mathrm{eV} \]
Limiti: la forbice non corregge la dispersione delle bande, le masse efficaci né la posizione dei livelli di difetto vuoti nel gap; il modello empirico vale per PBE (non LDA), richiede un gap non nullo e sbaglia di qualche decimo di eV (Si: 1,74 eV stimato contro 1,17 eV sperimentale). Nelle supercelle con difetto, preferisci il Δ del materiale puro. Per una correzione vera, rifai il calcolo con HSE06, rSCAN o DFT+U. Da riga di comando: --gap-corr mvi, --gap-corr ref --gap-ref 1.17 o --gap-corr tesoura --tesoura 0.5.
Cariche: Mulliken, Voronoi e Bader
- Mulliken (CASTEP e ORCA): letta dall’output del programma; carica \(q_a=Z_a-N_a\).
- Voronoi: \(N_a=\int_{V_a}\rho\,dV\), con \(V_a\) i punti più vicini all’atomo \(a\) (o, nella versione radicale, quelli che minimizzano \(|\mathbf r-\mathbf R_a|^2-r_a^2\)).
- Bader [14]: ogni punto della griglia segue il gradiente di ρ fino a un massimo (algoritmo su griglia di Henkelman); i bacini che terminano sullo stesso atomo sommano \(N_a\). Momento magnetico: \(m_a=\int_{V_a}(\rho_\uparrow-\rho_\downarrow)\,dV\) in μB. Da riga di comando, i bordi dei bacini sono raffinati con il metodo near-grid (Tang, Sanville e Henkelman, 2009), che segue il gradiente vero di ρ ed elimina la distorsione della griglia; il risultato differisce dall’implementazione di riferimento (pybader) di meno di 0,001 e per atomo in media.
Difetto, distorsione e termodinamica
\[ E_f=E_\mathrm{def}-E_\mathrm{puro}-\sum_i n_i\mu_i,\qquad \Delta H=\frac{E-\sum_iN_i\mu_i}{N_\mathrm H/2},\qquad T_d=\frac{\Delta H}{\Delta S},\qquad \langle\lambda\rangle=\frac1n\sum_i\Big(\frac{d_i}{l_0}\Big)^2 \]
Densità e differenza di densità
\[ \Delta\rho=\rho_\mathrm{def}-\rho_\mathrm{ref}\ [-\rho_C],\qquad Q_\mathrm{red}=\tfrac12\!\int|\Delta\rho|\,dV,\qquad \mathbf p=\int(\mathbf r-\mathbf r_c)\Delta\rho\,dV,\qquad \Delta Q(r)=\int_0^r\overline{\Delta\rho}\,4\pi r'^2dr' \]
Esempi reali (uno per programma)
Risultati ottenuti con file di output reali; usali per verificare l’installazione.
| Programma e sistema | Comando | Risultato |
|---|---|---|
| CASTEP · MgH₂:Fe (supercella di 162 atomi, spin) | brumare mgh2_Fe -e Mg,H,Fe | EF = 1,837 eV; gap totale 1,394 eV, indiretto M→R; Fe–H 1,649–1,653 Å |
| VASP · Si (bande in modalità linea) | brumare Si_bands/ | gap 0,614 eV indiretto (Γ→vicino a X); m*e = 0,94 me; m*h(Γ) = 0,32 me |
| VASP · Fe₂O₃ ferromagnetico (LDA+U) | brumare FeO_ldau/ | 56 elettroni ↑ e 36 ↓: momento 20 μB (4 Fe³⁺ ad alto spin) |
| SIESTA · SrTiO₃ | brumare SrTiO3 | gap 2,25 eV indiretto R→Γ; O 2p nella valenza; Ti 3d t2g/eg nella conduzione; ∫ρ = 40,000 e |
| Quantum ESPRESSO · Si | brumare cartella_con_xml/ | gap 1,32 eV tra i 2 punti k del test (griglia grossolana) |
| ORCA · divinilbenzene (molecola) | brumare dvb_sp.out | gap HOMO–LUMO 5,18 eV; cariche di Mulliken e Löwdin |
| Confronto tra programmi | brumare --comparar mgh2_Fe,Si_bands/,SrTiO3 | tabella comparacao.dat, DOS sovrapposte, bande affiancate e comparacao_citacao.bib |
19. Avvertenze e limiti
- La DOS del percorso delle bande serve solo a illustrare; per i numeri, usa una griglia densa.
- Gap e bordi vengono solo dai punti k del percorso.
- Le componenti m e t2g/eg sono negli assi cartesiani della cella.
- Le energie a 0 K non includono l’energia di punto zero; Td è una stima per confrontare tendenze.
- Stessi parametri: confronta solo calcoli con lo stesso funzionale, cutoff, pseudopotenziali e U.
- Le cariche di Voronoi sono stime; per valori quantitativi, usa Bader.
- Δρ con griglie o volumi diversi viene ricampionata. L’ideale sono griglie identiche, con
dif_puro_fixo.
20. Come citare
Se BrUMaRe ha aiutato il tuo lavoro, cita il software e, quando opportuno, la tesi triennale e magistrale dell’autore. Cita anche CASTEP [1] (o VASP o SIESTA) e VESTA [15], se lo hai usato. Il pulsante Cita (.bib) dello strumento scarica un .bib con esattamente ciò che hai usato. Download: brumare.bib · CITATION.cff · tutorial in PDF · sorgente LaTeX (portoghese).
ABNT (NBR 6023)
Le citazioni sono mantenute nella lingua originale, così come pubblicate.
BibTeX
@misc{macedo2026brumare,
  author       = {Macedo, Bruno Henrique Dourado},
  title        = {{BrUMaRe}: {Brillouin-zone Utilities for Materials Research} --- análise de estrutura de bandas, {DOS}, {PDOS}, densidade de carga, defeitos e termodinâmica a partir de cálculos {CASTEP}, {VASP} e {SIESTA}},
  year         = {2026},
  version      = {1.3.0},
  howpublished = {\url{https://brunohdmacedo.tech/brumare/}},
  note         = {Código-fonte: \url{https://github.com/brunohdmacedo/brumare}}
}@misc{macedo2025tcc,
author = {Macedo, Bruno Henrique Dourado},
title = {Influência de defeitos substitucionais nas propriedades estruturais, eletrônicas, termodinâmicas e de armazenamento do hidreto {MgH$_2$}: uma abordagem \textit{ab initio}},
year = {2025},
howpublished = {Trabalho de Conclusão de Curso (Bacharelado em Engenharia Física), UNILA},
url = {https://dspace.unila.edu.br/items/8db3836e-925d-422f-9cd2-6ff3f9f02080},
note = {Orientador: Rodrigo Santos da Lapa}
}
@misc{macedo2024dataset,
author = {Macedo, Bruno Henrique Dourado and Zalewski, Willian},
title = {Dataset\_Machine\_Learning\_Exoplanets\_2024},
year = {2024},
howpublished = {Mendeley Data, v3},
doi = {10.17632/wctcv34962.3}
}@mastersthesis{macedo2027dissertacao,
author = {Macedo, Bruno Henrique Dourado},
title = {Influência de defeitos substitucionais no {MgH$_2$}: uma abordagem \textit{ab initio}},
school = {PPGFISA, Universidade Federal da Integração Latino-Americana (UNILA)},
address = {Foz do Iguaçu, PR},
year = {2027},
type = {Dissertação (Mestrado em Física Aplicada)},
note = {Orientador: J. R. C. Salgado; coorientador: R. S. da Lapa. Bolsa CNPq}
}O TCC, o artigo e a base de dados foram conferidos no DSpace UNILA, na RBIC e no Mendeley Data; o título da dissertação (em andamento) ainda deve ser conferido. No GitHub, o arquivo CITATION.cff faz aparecer o botão “Cite this repository”.
21. Riferimenti
- CLARK, S. J. et al. First principles methods using CASTEP. Z. Kristallogr., v. 220, p. 567–570, 2005. doi:10.1524/zkri.220.5.567.65075
- PERDEW, J. P.; BURKE, K.; ERNZERHOF, M. Generalized gradient approximation made simple. Phys. Rev. Lett., v. 77, p. 3865, 1996. doi:10.1103/PhysRevLett.77.3865
- MONKHORST, H. J.; PACK, J. D. Special points for Brillouin-zone integrations. Phys. Rev. B, v. 13, p. 5188, 1976. doi:10.1103/PhysRevB.13.5188
- SAKINTUNA, B.; LAMARI-DARKRIM, F.; HIRSCHER, M. Metal hydride materials for solid hydrogen storage: a review. Int. J. Hydrogen Energy, v. 32, p. 1121–1140, 2007. doi:10.1016/j.ijhydene.2006.11.022
- SETYAWAN, W.; CURTAROLO, S. High-throughput electronic band structure calculations. Comput. Mater. Sci., v. 49, p. 299–312, 2010. doi:10.1016/j.commatsci.2010.05.010
- MULLIKEN, R. S. Electronic population analysis on LCAO–MO molecular wave functions. I. J. Chem. Phys., v. 23, p. 1833, 1955. doi:10.1063/1.1740588
- SEGALL, M. D. et al. Population analysis of plane-wave electronic structure calculations of bulk materials. Phys. Rev. B, v. 54, p. 16317, 1996. doi:10.1103/PhysRevB.54.16317
- ROBINSON, K.; GIBBS, G. V.; RIBBE, P. H. Quadratic elongation. Science, v. 172, p. 567–570, 1971. doi:10.1126/science.172.3983.567
- BAUR, W. H. The geometry of polyhedral distortions. Acta Cryst. B, v. 30, p. 1195–1215, 1974. doi:10.1107/S0567740874004560
- HOPPE, R. Effective coordination numbers (ECoN) and mean fictive ionic radii (MEFIR). Z. Kristallogr., v. 150, p. 23–52, 1979. doi:10.1524/zkri.1979.150.1-4.23
- CORDERO, B. et al. Covalent radii revisited. Dalton Trans., p. 2832–2838, 2008. doi:10.1039/B801115J
- VORONOI, G. Nouvelles applications des paramètres continus à la théorie des formes quadratiques. J. Reine Angew. Math., v. 134, p. 198–287, 1908. doi:10.1515/crll.1908.134.198
- GELLATLY, B. J.; FINNEY, J. L. The radical alternative to the Voronoi polyhedron. J. Non-Cryst. Solids, v. 50, p. 313–329, 1982. doi:10.1016/0022-3093(82)90093-X
- HENKELMAN, G.; ARNALDSSON, A.; JÓNSSON, H. A fast and robust algorithm for Bader decomposition of charge density. Comput. Mater. Sci., v. 36, p. 354–360, 2006. doi:10.1016/j.commatsci.2005.04.010
- MOMMA, K.; IZUMI, F. VESTA 3 for three-dimensional visualization of crystal, volumetric and morphology data. J. Appl. Cryst., v. 44, p. 1272–1276, 2011. doi:10.1107/S0021889811038970
- FREYSOLDT, C. et al. First-principles calculations for point defects in solids. Rev. Mod. Phys., v. 86, p. 253–305, 2014. doi:10.1103/RevModPhys.86.253
- VAN DE WALLE, C. G.; NEUGEBAUER, J. First-principles calculations for defects and impurities. J. Appl. Phys., v. 95, p. 3851, 2004. doi:10.1063/1.1682673
- GANOSE, A. M.; JACKSON, A. J.; SCANLON, D. O. sumo. J. Open Source Softw., v. 3, p. 717, 2018. doi:10.21105/joss.00717
- CHASE, M. W. NIST-JANAF Thermochemical Tables. 4. ed. J. Phys. Chem. Ref. Data, Monograph 9, 1998.