1. Visión general
BrUMaRe lee las salidas de CASTEP [1], VASP y SIESTA y produce, para cualquier material y cualquier átomo:
- la estructura de bandas, la DOS y la PDOS, con espín up y down;
- las bandas proyectadas por orbital;
- el análisis de la estructura local de defectos (vacancia, sustitucional o intersticial) y de la distorsión que causan;
- la termodinámica de formación y de desorción de hidrógeno;
- la densidad de carga total y polarizada, en 3D, 2D y en perfiles;
- la comparación lado a lado entre varios cálculos.
Hay dos formas de uso, que hacen el mismo análisis:
| Sitio (navegador) | Script de Python (clúster) | |
|---|---|---|
| Cómo usar | arrastre los archivos; ajuste todo en pantalla | python3 brumare.py seed |
| Instalación | ninguna; los archivos no salen de su computadora | Python 3.8+, numpy y matplotlib |
| Salidas | figuras PNG/SVG, .dat para Origin, CHGCAR/XSF para VESTA, .zip de cálculos, informes .txt | las mismas, en seed_plots/ |
Principio central: la energía de Fermi nunca se recalcula. El valor usado es exactamente el que escribió el programa, para cada espín. Por defecto, las bandas y la DOS mantienen sus energías originales y una línea de trazo y punto marca EF; también se puede elegir E − EF.
Formas de usar BrUMaRe
El nombre BrUMaRe une a Bruno Macedo y Renata Benedet, y es también el acrónimo de Brillouin-zone Utilities for Materials Research. Dentro de él está bruma, niebla: la nube electrónica que muestra el programa. El mismo análisis está disponible de cuatro formas:
| Forma | Para quién | Cómo empezar |
|---|---|---|
| Página web | análisis interactivo, sin instalar nada | abra brunohdmacedo.tech/brumare y arrastre los archivos |
| Aplicación de escritorio | la misma interfaz de esta página, en una ventana, sin internet | pip install "brumare[gui]" y brumare-gui |
| Programa para Windows | la misma aplicación, para quien no usa Python | instalador BrUMaRe-Setup.exe en la página de versiones |
| Línea de comandos | clúster y scripts | pip install brumare o el brumare.py; luego brumare mgh2_Fe |
La aplicación de escritorio y el .exe abren esta misma interfaz, con las mismas pestañas y exportaciones, usando bibliotecas incluidas: funcionan sin conexión. La línea de comandos también hace la comparación (brumare --comparar A,B,C) y el informe de la diferencia de densidad (--field diff). Todas las formas tienen una sección Acerca de, con nombre, versión, autor, enlaces y cómo citar; en la línea de comandos, use brumare --sobre. La interfaz está disponible en portugués, inglés, español, francés, italiano y latín (--idioma en la línea de comandos).
Programas soportados: CASTEP, VASP y SIESTA
BrUMaRe lee las salidas de los tres programas y convierte todo al mismo formato interno. Bandas, DOS, PDOS, análisis electrónico, defectos, termodinámica, densidad y comparación funcionan igual para los tres, y se pueden comparar cálculos de programas distintos en la misma tabla. La energía de Fermi es siempre la que escribió el programa.
| Programa | Archivos | Cómo generarlos |
|---|---|---|
| CASTEP | seed.bands, .pdos_bin, .castep, .cell, .den_fmt | sección 2 de este tutorial |
| VASP | la carpeta del cálculo: vasprun.xml, KPOINTS, CHGCAR (y POSCAR/CONTCAR) | LORBIT = 11 (proyecciones), ISPIN = 2 (espín), LCHARG = .TRUE. (densidad); KPOINTS en modo de línea para las bandas |
| SIESTA | SystemLabel.bands, .EIG, .KP, .PDOS, .STRUCT_OUT o .XV, .RHO y la salida .out | %block BandLines (o BandPoints), %block ProjectedDensityOfStates, SaveRho true, Spin polarized |
Cómo cargar:
- En el navegador: arrastre la carpeta entera o use Abrir carpeta. En VASP, el nombre de la carpeta se convierte en el nombre del cálculo, porque los archivos tienen nombres fijos. Sin carpeta, renombre los archivos como
nombre.vasprun.xml,nombre.KPOINTS, etc. - En Python:
brumare carpeta_vasp/,brumare SystemLabel(SIESTA) o simplementebrumaredentro de la carpeta. En la interfaz gráfica, elija la carpeta y el cálculo en la lista.
Qué cambia en cada programa:
- VASP:
- Las proyecciones cubren solo las esferas PAW alrededor de los átomos, por lo que la suma de la PDOS queda por debajo de la DOS total. Es normal.
- En un cálculo de bandas no autoconsistente, el propio VASP recomienda usar el EF del cálculo autoconsistente: cargue ambos y elija el autoconsistente en DOS a partir de.
- En cálculos no colineales, solo se usa la parte total de las proyecciones.
- SIESTA:
- El
.PDOStrae la PDOS ya calculada por SIESTA, con las capas n, l y m y el ensanchamiento elegido en el.fdf. Se usa directamente. - Como no hay pesos por banda, no hay bandas proyectadas.
- Con el
.bandsy el.EIGjuntos, las bandas vienen del camino y la DOS de la malla autoconsistente, elegida automáticamente.
- El
- Solo en CASTEP: la población de Mulliken y el generador de cálculos de referencia, que escribe
.celly.param.
2. Preparar el cálculo en CASTEP
Palabras clave del .param que generan todo lo que usa la herramienta:
TASK                    : SPECTRAL           ! o GeometryOptimization, SinglePoint
SPECTRAL_TASK           : BANDSTRUCTURE      ! DOS para una malla densa
SPIN_POLARIZED          : TRUE
PDOS_CALCULATE_WEIGHTS  : TRUE               ! genera el .pdos_bin (PDOS y bandas proyectadas)
POPN_CALCULATE          : TRUE               ! Mulliken y enlaces en el .castep
WRITE_FORMATTED_DENSITY : TRUE               ! genera el .den_fmt (densidad de carga y de espín)
El camino de bandas va en el .cell, en %BLOCK SPECTRAL_KPOINT_PATH [5]. Para una DOS cuantitativa, ejecute un segundo cálculo con SPECTRAL_TASK : DOS y una malla Monkhorst–Pack densa [3]; después indique ese cálculo en DOS a partir de.
| Archivo | Para qué |
|---|---|
seed.bands | autovalores, EF de cada espín, pesos de los puntos k y celda: bandas, DOS y gap |
seed.pdos_bin | peso de cada orbital en cada banda y punto k: PDOS y bandas proyectadas |
seed.castep | capas (2p, 3d…), orbitales m, Mulliken [6][7], enlaces, energías, fuerzas, Z de valencia |
seed.cell | orden de las especies, estructura del defecto, base para generar las referencias |
seed.den_fmt, .cube, CHGCAR | densidad de carga y de espín |
3. Abrir los archivos
- Abra la herramienta y arrastre los archivos al área punteada, o haga clic en Abrir archivos.
- Cada seedname es un cálculo. Puede cargar varios a la vez: el defecto, la estructura pura, las referencias elementales y otros dopantes.
- Use × junto a un cálculo para quitarlo, o Borrar datos para empezar de nuevo.
- El botón ☀/☾ cambia el tema; la elección vale también para el portafolio. El selector de idioma está al lado.
4. Bandas
La pestaña Bandas muestra el espín up y down superpuestos, lado a lado o solo uno de ellos. Las etiquetas de los puntos de alta simetría se detectan para redes cúbica, tetragonal, ortorrómbica y hexagonal, o se escriben en Etiquetas de los puntos k (por ejemplo G,X,M,G,Z,R,A,Z).
Por defecto, el eje de energía mantiene las energías originales, con una línea de trazo y punto y el valor de EF; la referencia también puede ser el EF de cada espín o un EF común (E − EF).
5. DOS y PDOS
La DOS es la suma de gaussianas sobre las bandas y los puntos k, con el ensanchamiento σ elegido. La PDOS puede separarse en cinco niveles:
| Nivel | Ejemplo |
|---|---|
| Elemento | Mg, H, Fe |
| Orbital l | Fe-s, Fe-p, Fe-d |
| Capa (n, l) del pseudopotencial | Mg 2p y Mg 3p |
| Componente m | px, py, pz, dz², dyz, dxz, dx²−y², dxy |
| t2g/eg y átomos individuales | Fe 3d t2g; Fe1, H25 |
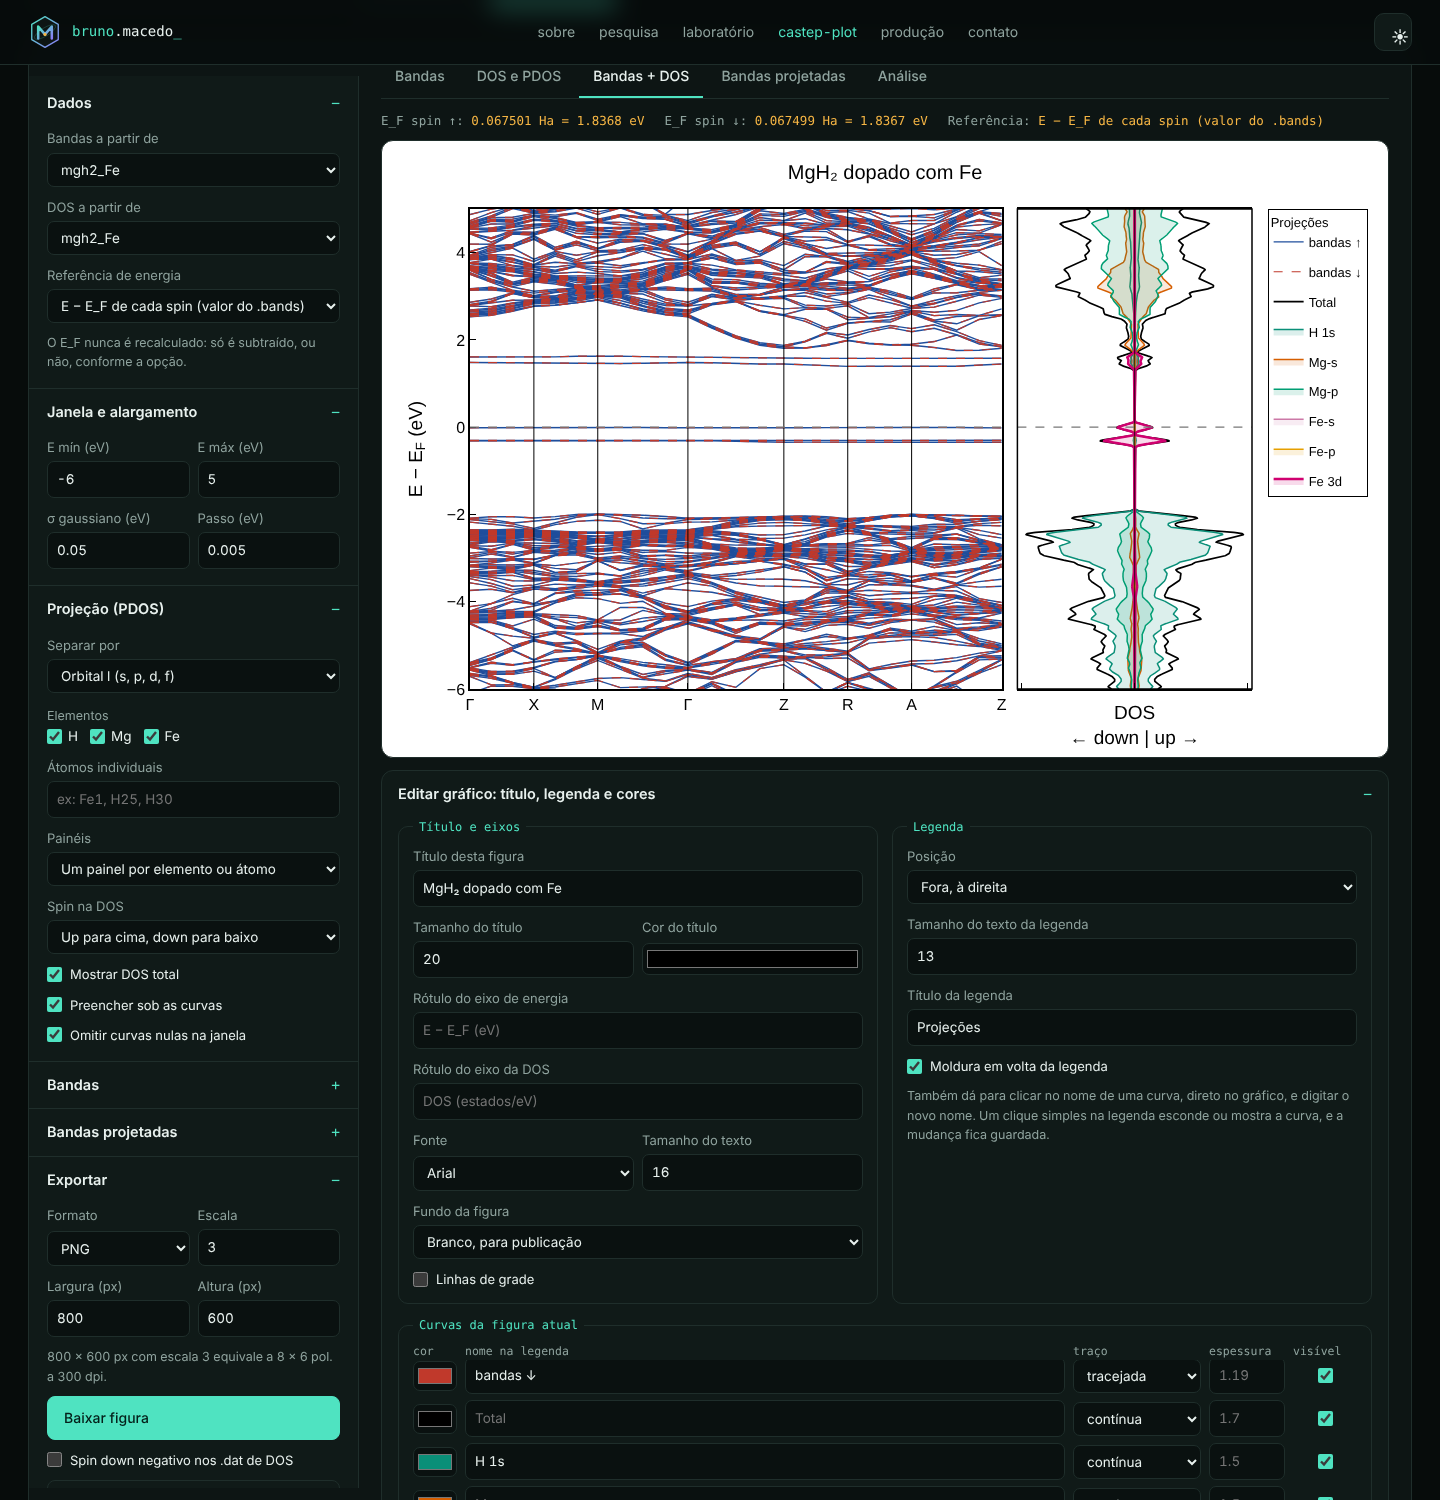
La pestaña Bandas + DOS pone los dos gráficos lado a lado, en el mismo eje de energía.
6. Bandas proyectadas
En las bandas proyectadas, el tamaño de cada punto es proporcional al peso del orbital en esa banda y en ese punto k. Usan las proyecciones elegidas en la sección Proyección, en paneles separados o superpuestos.
7. Análisis electrónico
La pestaña Análisis reúne, para cada espín:
- EF en Ha y en eV;
- VBM y CBM, definidos por el conteo de electrones (bandas N y N+1), y el gap directo o indirecto con sus puntos k;
- si EF cae dentro de alguna banda;
- N(EF) y la polarización de espín;
- el espín integrado;
- las ocupaciones integradas de la PDOS y el centro de la banda d;
- Mulliken por especie y por átomo;
- los enlaces del dopante.
8. Editor de gráficos
Justo debajo de cada figura está el panel Editar gráfico: título, leyenda y colores:
- Título y ejes: título, tamaño, color, etiquetas de los ejes, fuente y fondo (blanco para publicación o colores del sitio).
- Leyenda: posición, tamaño, título y marco.
- Curvas: para cada curva, color, nombre en la leyenda, trazo, grosor y visibilidad.
- Directamente en el gráfico: haga clic en un nombre de la leyenda para editarlo. Los cambios valen en todas las pestañas.
9. Defecto y distorsión
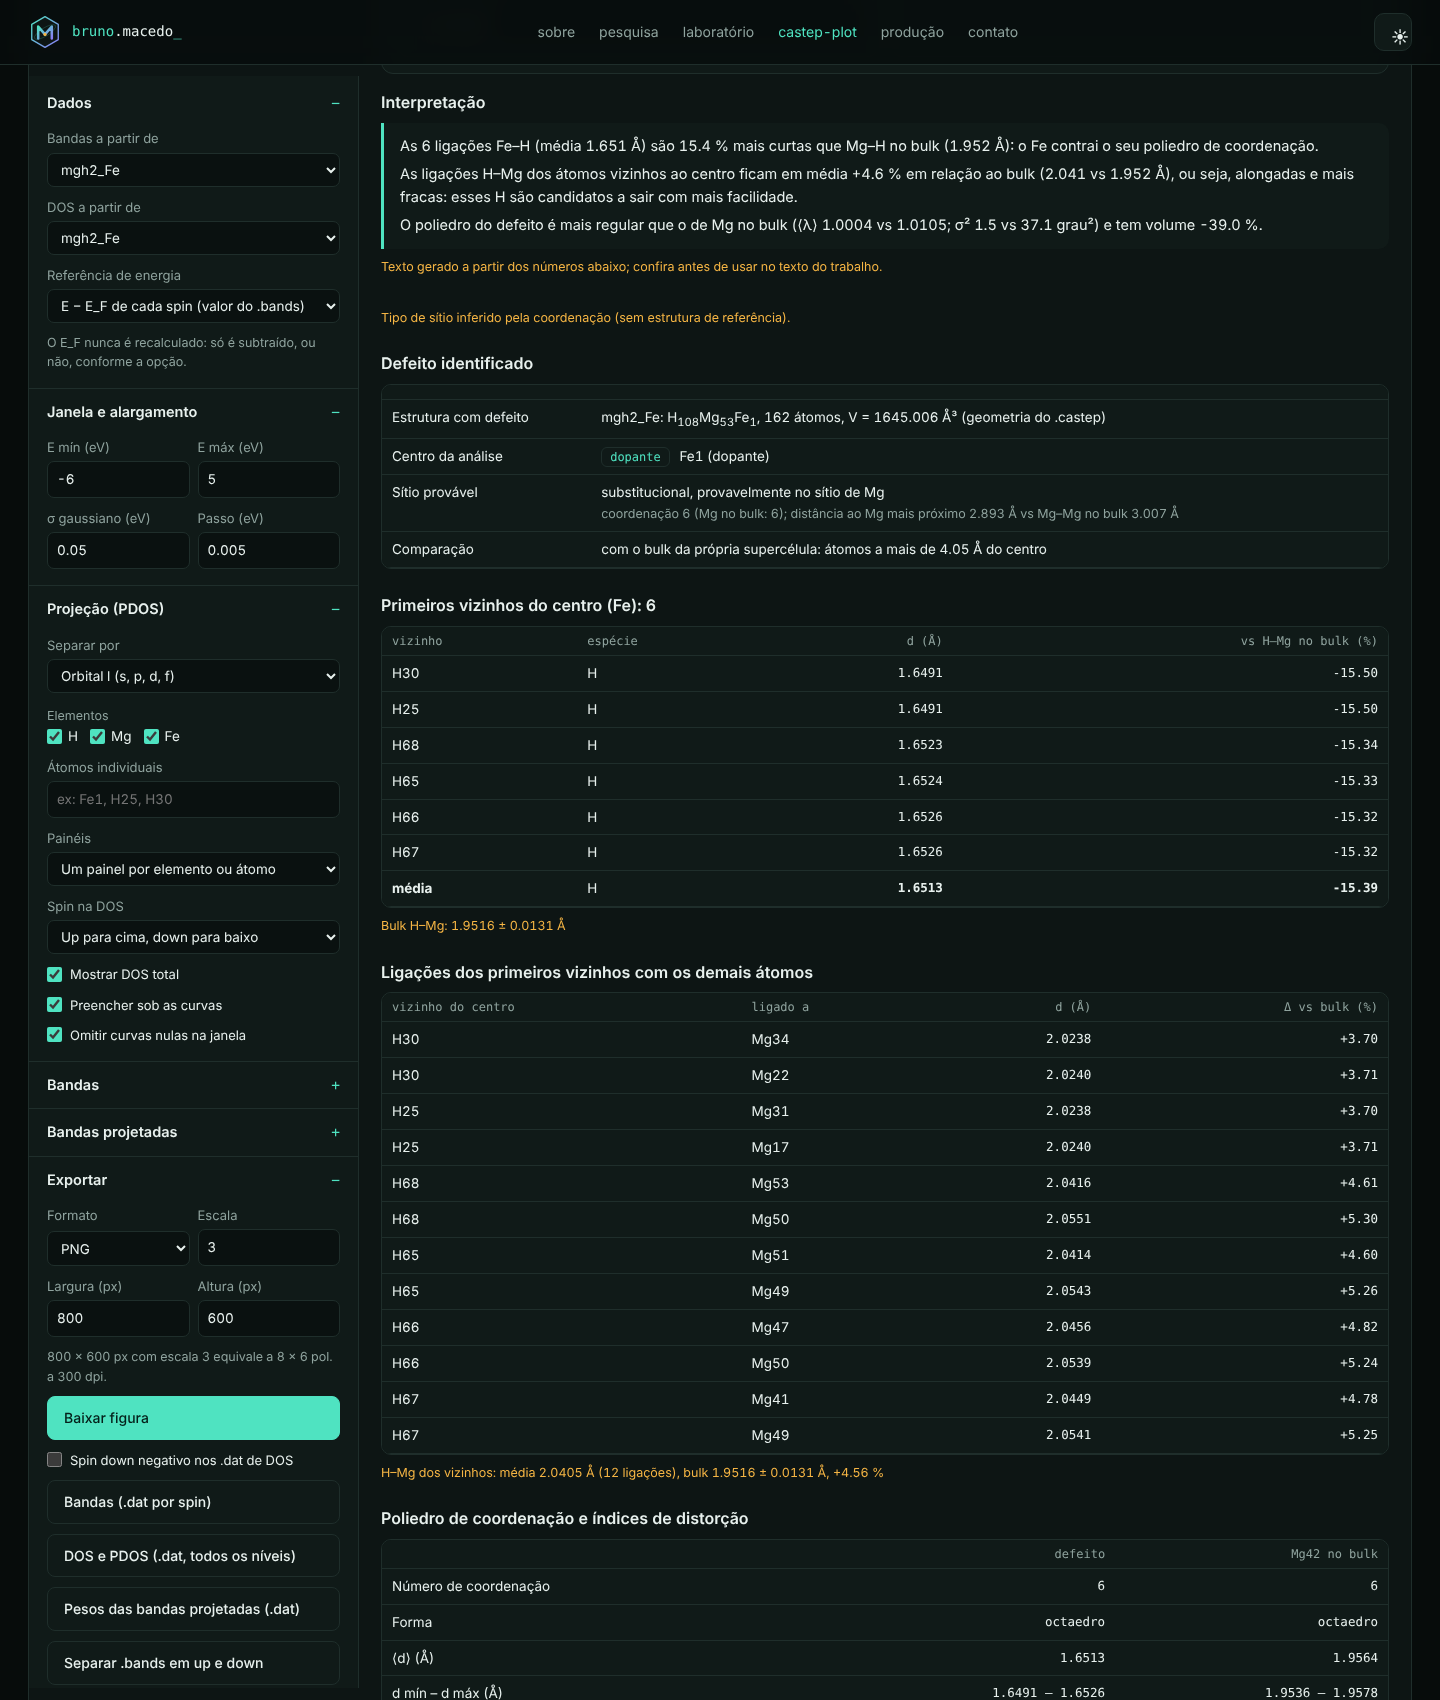
La pestaña Defecto y termodinámica identifica el defecto de dos formas:
- Con la estructura pura de referencia: cada átomo se empareja con su sitio, con condiciones periódicas, y el tipo (vacancia, sustitucional o intersticial) se encuentra automáticamente.
- Sin referencia: el defecto se compara con el "bulk" de la propia supercelda, es decir, con los átomos lejanos.
Se calculan:
- primeros vecinos: cada enlace X–H, por ejemplo, frente a la referencia y frente a Mg–H en el bulk;
- enlaces de los vecinos (por ejemplo H–Mg);
- índices de distorsión del poliedro: Baur [9], ECoN [10], elongación cuadrática ⟨λ⟩ y varianza angular σ² [8], volumen y ángulos;
- segunda capa;
- con la referencia: el campo de desplazamientos y el radio de perturbación.
10. Termodinámica
Los potenciales químicos μi son la energía por átomo de las referencias elementales, calculadas con los mismos parámetros: Mg hcp, Fe bcc y \(\mu_\mathrm{H}=\tfrac12E(\mathrm{H_2})\). Al cargar los .castep de esas referencias, se completan automáticamente.
Se calculan:
- la energía de formación del defecto [16][17];
- la entalpía de formación del hidruro por mol de H₂, y el efecto del defecto ΔΔH;
- la temperatura de desorción por van ’t Hoff, con ΔS ≈ entropía estándar del H₂ gaseoso [19];
- la energía de remoción de H;
- la capacidad gravimétrica.
Las fórmulas están en la sección 18.
11. Generar los cálculos de referencia
Con Generar los cálculos de referencia a partir de este .cell, la herramienta escribe .cell y .param con el mismo funcional, corte, espín, tolerancias y pseudopotenciales de su cálculo:
| Cálculo | Uso |
|---|---|
seed_puro | estructura pura (relajar) |
seed_dif_puro_fixo | anfitrión puro en la geometría del defecto (single point): Δρ sin dipolos de relajación |
seed_dif_sem_X, seed_dif_so_X | sin el dopante y solo el dopante, en la misma celda (single point): densidad de enlace |
seed_semH_perto, seed_semH_longe | energía de remoción de H cerca y lejos del defecto |
Mg_hcp, Fe_bcc, H_H2… | potenciales químicos μ |
Las superceldas usan exactamente la misma malla k del defecto. Las referencias elementales usan la misma densidad de puntos k.
12b. Zona de Brillouin y camino k
La pestaña Zona de Brillouin calcula la primera zona (celda de Wigner–Seitz de la red recíproca) de cualquier cristal, encuentra los puntos de alta simetría, arma el camino para las bandas y genera las entradas listas para el cálculo.
- Elija la estructura: un cálculo cargado, un ejemplo (Si, Cu, Fe, Mg, rutilo, MgH₂…) o la red a mano (a, b, c, α, β, γ o los tres vectores).
- Tolerancia de simetría: con “Simetrizar la red”, ángulos y longitudes casi iguales se ajustan (0,5° y 0,5% por defecto), como en SeeK-path; los ajustes se muestran en pantalla.
- Densidad del camino y Δk: definen los puntos de cada segmento y las mallas Monkhorst–Pack sugeridas (nᵢ = ⌈|bᵢ|/Δk⌉).
- Resultado: zona en 3D, tipo de red, volúmenes, vectores, tabla de puntos, longitudes de los segmentos y mallas.
- Entradas listas: CASTEP, VASP (
KPOINTS), Quantum ESPRESSO (K_POINTS crystal_b), SIESTA (BandLines) y JSON. - Línea de comandos:
brumare --zona-brillouin "fcc 5.431"obrumare seed --zona-brillouin.
Simetría y estructuras. Con átomos (cálculo cargado, archivo CIF/POSCAR/.cell/XSF/QE/XYZ, número del COD o la biblioteca de 51 materiales de la literatura), la pestaña identifica el grupo espacial con moyo, sucesor de spglib: número, símbolos de Hermann–Mauguin y Hall, Pearson, sistema, red de Bravais, grupo puntual, operaciones, inversión y posiciones de Wyckoff. La zona usa la celda primitiva estandarizada, exportable (también la convencional) en POSCAR, .cell, QE y CIF. Con la estructura, las 14 redes de Bravais (los 25 casos de Setyawan y Curtarolo) reciben los puntos y caminos estándar, comprobados con pymatgen. Línea de comandos: brumare --estrutura archivo.cif.
Las coordenadas fraccionarias están en la base recíproca de la celda elegida: use la misma celda en el cálculo. En superceldas las bandas quedan plegadas; use la celda primitiva para el camino estándar. Las redes cúbica, FCC, BCC, hexagonal, tetragonal y ortorrómbica siguen a Setyawan y Curtarolo (2010); para baja simetría se recomienda SeeK-path (Hinuma et al., 2017).
12. Densidad de carga
En la pestaña Estructura 3D y densidad, las magnitudes disponibles son ρ total, ρ↑, ρ↓, ρ↑ − ρ↓, |ρ↑ − ρ↓|, ζ = (ρ↑ − ρ↓)/ρ y Δρ.
- 3D: isosuperficie ajustable, con átomos, enlaces y celda.
- 2D: cortes por un plano.
- Perfil: densidad a lo largo de un enlace, con el mínimo que aproxima el punto crítico de enlace.
- Cargas y momentos por átomo: partición de Voronoi [12], común o radical [13], y esfera alrededor del defecto.
- Para VESTA [15]: exporte CHGCAR (formato VASP 5 con los elementos, ρ·V) o XSF. El CHGCAR también sirve para el programa
bader[14].
13. Planos (h k l), galería y celda
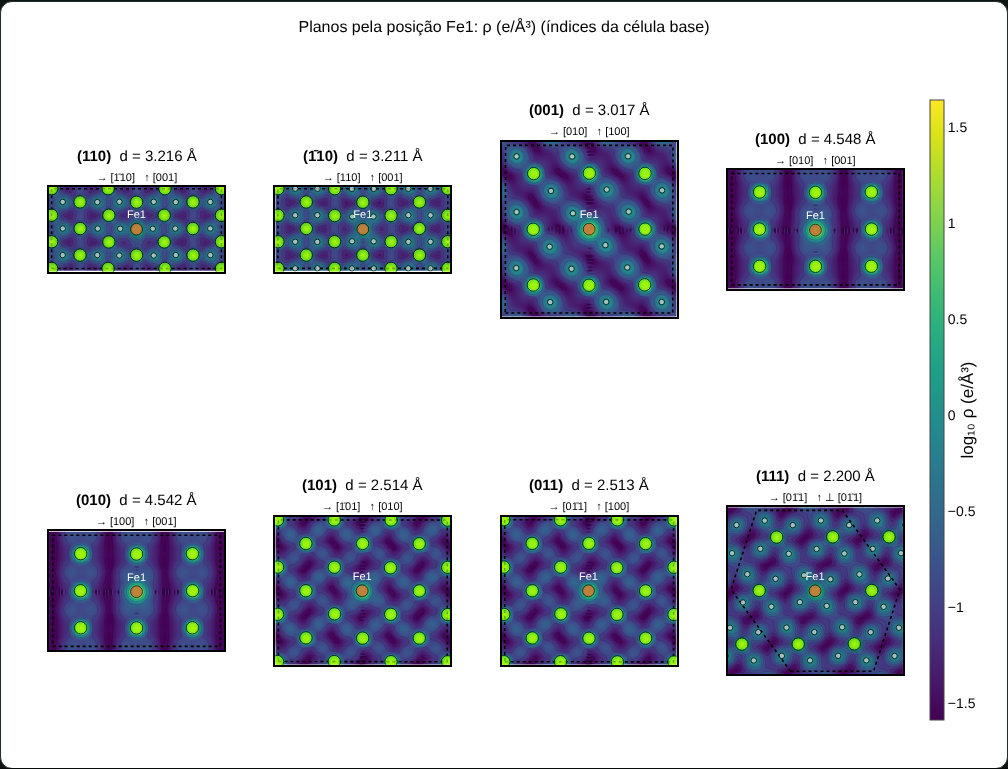
- Índices de la celda base: la herramienta detecta la multiplicidad de la supercelda (por ejemplo 3×3×3 del rutilo MgH₂), y los índices son los del material.
- Ejes naturales: los ejes del corte siguen direcciones de la red; en el (110), horizontal [1̄10] y vertical [001].
- Sección entera: el corte cubre toda la sección de la supercelda, con el contorno de la celda.
- Barrido: un control desplaza el plano a lo largo de la normal.
- Galería: muestra (110), (1̄10), (001), (100), (010), (101), (011) y (111) lado a lado.
- Panel de la celda: densidad, capacidad de H, coordinación, distancias por par y espaciados dhkl.
14. Contribución del defecto: Δρ
Para ver solo el efecto del defecto, elija Magnitud → contribución del defecto y, en Restar ρ(B), la densidad del material puro (se elige automáticamente cuando el nombre contiene "puro"). Hay tres formas, de la más simple a la más limpia:
- ρ(defecto) − ρ(puro relajado): incluye el efecto electrónico y la relajación. Aparecen dipolos alrededor de los átomos que se movieron.
- ρ(defecto) − ρ(puro en la geometría del defecto), con el
seed_dif_puro_fixo: misma malla y mismas posiciones. Muestra solo el cambio del anfitrión por el dopante. - ρ(defecto) − ρ(sin el dopante) − ρ(solo el dopante), con B y C: la densidad de enlace del dopante, es decir, la redistribución de carga al formar los enlaces.
Si las mallas son distintas, la densidad restada se remuestrea en la malla del defecto. La herramienta muestra:
- los electrones ganados y perdidos y el saldo;
- ∫Δρ en esferas alrededor del dopante;
- la transferencia de carga por átomo (∫Δρ en la celda de Voronoi de cada átomo).
Componentes y sentido. La diferencia puede hacerse en el total (Δρ), en cada espín (Δρ↑, Δρ↓) y en la magnetización, Δ(ρ↑ − ρ↓). En Sentido de la diferencia, elija ρ(defecto) − ρ(puro) o ρ(puro) − ρ(defecto). Los valores positivos quedan en rojo y los negativos en azul. Use Límite de la escala de color ± para resaltar la redistribución débil en los vecinos.
3D alrededor del defecto. En Región 3D, una caja de ±3 a ±6 Å centrada en el dopante muestra los lóbulos de Δρ con los enlaces.
Comparación y VESTA. En la pestaña Comparación, la diferencia de cada defecto frente a la referencia aparece en 3D, lado a lado, y en 2D en el mismo plano. El botón Exportar a VESTA: todos los cálculos genera un .zip con una carpeta por estructura. Cada carpeta tiene los CHGCAR de ρ, ρ↑, ρ↓, ρ↑ − ρ↓ y de las cuatro diferencias, con los elementos y las posiciones correctos, más una guía con el rango de valores y el paso a paso en VESTA.
Pestaña Diferencia de densidad
Un informe dedicado a la redistribución de carga causada por el defecto, con:
- indicadores: ΔN, acumulación, agotamiento y carga redistribuida ½∫|Δ|; radios del 50% y del 90%; puntos de máxima acumulación y agotamiento; dipolo de la redistribución (\(\mathbf p=\int(\mathbf r-\mathbf r_c)\,\Delta\rho\,dV\), en e·Å y Debye); variación del momento;
- enlaces: ρ mínimo de cada enlace dopante–vecino frente al mismo enlace del anfitrión en el puro;
- carga por átomo en las dos estructuras, con los átomos emparejados;
- trípticos ρ(puro) | ρ(defecto) | Δρ, en 2D y en 3D;
- perfil radial ⟨Δ⟩(r) con la carga acumulada \(\Delta Q(r)=\int_0^r\Delta\rho\,4\pi r'^2dr'\);
- promedios planares a lo largo de a, b y c;
- perfil a lo largo del enlace.
Todo se puede exportar a Origin y VESTA.
15. Comparación entre cálculos
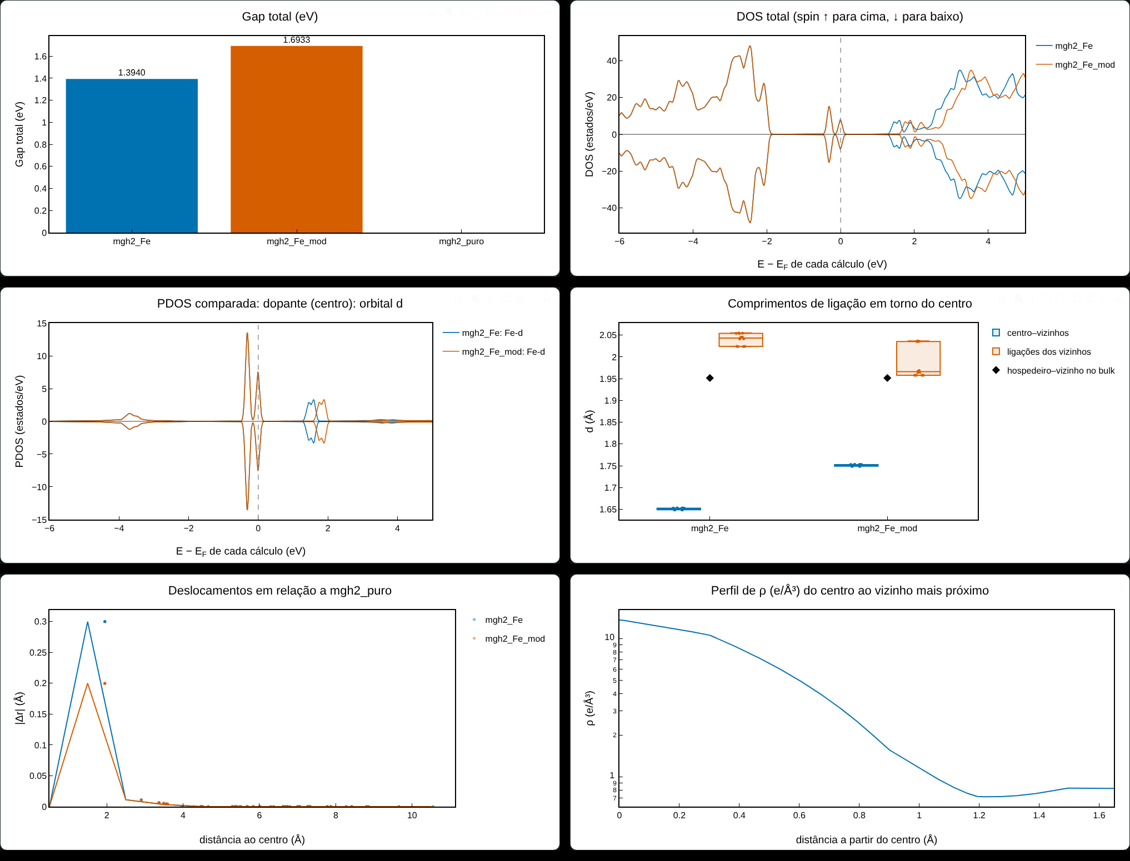
En la pestaña Comparación, marque los cálculos y, si la hay, la estructura pura de referencia. Obtiene:
- una tabla con una columna por cálculo: energías, Ef, ΔH, ΔΔH, Td, EF, gaps, N(EF), polarización, ocupación y momento d, Mulliken, Voronoi, ρ en el punto crítico, coordinación, enlaces, ⟨λ⟩, σ², desplazamientos, ΔV/V, celda y fuerza residual;
- gráficos: barras, DOS y PDOS superpuestas, bandas lado a lado, enlaces, desplazamientos, densidad (incluida Δρ frente a la referencia) en el mismo plano y perfiles.
16. Exportaciones
| Salida | Formato | Uso |
|---|---|---|
| Figuras | PNG, JPG, JXL (JPEG XL), WEBP, SVG (escala 3 = 300 dpi en 8×6 pulg.) | artículos, trabajos de grado, tesis |
| Bandas, DOS/PDOS, pesos, cortes, perfiles, comparación | .dat con TAB y una línea de nombres | Origin, Excel, gnuplot |
| Densidad | CHGCAR (VASP 5), XSF | VESTA, Bader, XCrySDen |
| Cálculos de referencia | .zip con .cell, .param, LEIAME, script | clúster |
.bands por espín | seed_up.bands, seed_down.bands | sumo [18] y otros |
| Informes | .txt | análisis, defecto, comparación |
| Cita | brumare_citacao.bib | BrUMaRe, los programas y los métodos que usó |
En Origin: arrastre el .dat; la línea de nombres se convierte en el Long Name de cada columna. En las bandas, la columna 1 es X; grafique las demás como líneas.
17. Script de Python
# todo: bandas, DOS/PDOS, análisis, defecto, densidad, estructura
python3 brumare.py mgh2_Fe -e Mg,H,Fe
# defecto con referencia y termodinámica
python3 brumare.py mgh2_Fe --ref mgh2_puro --mu "Mg=@Mg_hcp,Fe=@Fe_bcc,H=@H_H2" --h-less mgh2_Fe_semH_perto
# generar los cálculos de referencia
python3 brumare.py mgh2_Fe --gerar-referencias
# densidad: galería de planos, espín, CHGCAR para VESTA
python3 brumare.py mgh2_Fe --planes todos --field spin --chgcar
# contribución del defecto y transferencia de carga por átomo
python3 brumare.py mgh2_Fe --field diff --subtract mgh2_Fe_dif_puro_fixo.den_fmt
# paquete para VESTA: ρ, ρ↑, ρ↓, espín y las diferencias (puro − defecto)
python3 brumare.py mgh2_Fe --vesta --subtract mgh2_puro.den_fmt --diff-sign puro-defeito
# textos (--sobre, cita) en español
python3 brumare.py mgh2_Fe --idioma es
Use python3 brumare.py -h para ver todas las opciones.
18. Fórmulas
DOS, con pesos \(w_k\) y ensanchamiento gaussiano \(\sigma\):
\[ g_s(E)=\sum_{k}w_k\sum_n \frac{1}{\sigma\sqrt{2\pi}}\exp\!\left[-\frac{(E-\varepsilon_{nks})^2}{2\sigma^2}\right],\qquad g^{\mathrm{PDOS}}_{s,\alpha}(E)=\sum_k w_k\sum_n p^{\alpha}_{nks}\,\delta_\sigma(E-\varepsilon_{nks}) \]
Gap, con \(N\) el número de electrones por espín: \(E_g=\min_k\varepsilon_{N+1,k}-\max_k\varepsilon_{N,k}\). Polarización: \(P=\dfrac{N_\uparrow(E_F)-N_\downarrow(E_F)}{N_\uparrow(E_F)+N_\downarrow(E_F)}\).
Distorsión del poliedro [9][10][8]:
\[ D=\frac1n\sum_i\frac{|d_i-\bar d|}{\bar d},\qquad \langle\lambda\rangle=\frac1n\sum_i\left(\frac{d_i}{l_0}\right)^2,\qquad \sigma^2=\frac{1}{m-1}\sum_j(\theta_j-\theta_0)^2,\qquad \mathrm{ECoN}=\sum_i e^{\,1-(d_i/d_\mathrm{av})^6} \]
Aquí \(l_0\) es la distancia centro–vértice del poliedro regular de igual volumen y \(\theta_0\) es 90° (octaedro) o 109,47° (tetraedro).
Termodinámica [16]:
\[ E_f=E_\mathrm{def}-E_\mathrm{pura}-\sum_i n_i\mu_i,\qquad \Delta H_f=\frac{E-\sum_i N_i\mu_i}{N_\mathrm{H}/2},\qquad T_d=\frac{\Delta H}{\Delta S},\qquad \mu_\mathrm{H}=\tfrac12E(\mathrm{H}_2) \]
En Ef, \(n_i>0\) indica átomos añadidos. ΔH es por mol de H₂ y el ΔS estándar es 130,7 J/(mol·K).
Densidad: CASTEP y VASP escriben \(\rho V\). BrUMaRe usa \(\rho\) en e/ų, con \(\int\rho\,dV=N_e\), \(\zeta=(\rho_\uparrow-\rho_\downarrow)/\rho\) y \(\Delta\rho=\rho_A-\rho_B-\rho_C\). En la partición de Voronoi radical, cada punto va al átomo que minimiza \(|\mathbf r-\mathbf R_a|^2-r_a^2\), con los radios covalentes de Cordero [11].
18b. Teoría completa y ejemplos
Todas las magnitudes que calcula BrUMaRe, con la ecuación usada, y un ejemplo real de cada programa, para comprobar que su resultado tiene sentido.
Unidades y lectura de cada programa
| Programa | Qué se lee | Conversión |
|---|---|---|
| CASTEP | .bands (Ha), .pdos_bin, .castep, .den_fmt (ρV) | \(1\,\mathrm{Ha}=27{,}211386\,\mathrm{eV}\); \(1\,\mathrm{Bohr}=0{,}529177\,\text{Å}\) |
| VASP | vasprun.xml (eV), proyecciones PAW, CHGCAR (ρV) | energías ya en eV; \(\rho=\mathrm{CHGCAR}/V\) |
| SIESTA | .bands, .EIG (eV), .PDOS ya calculada, .RHO (e/Bohr³) | \(\rho\,[\mathrm{e/\text{Å}^3}]=\rho\,[\mathrm{e/Bohr^3}]/0{,}529177^3\) |
| Quantum ESPRESSO | data-file-schema.xml (Ha; k em \(2\pi/a\)) | \(\mathbf k_\mathrm{frac}=\mathbf k_\mathrm{cart}\cdot\mathbf A^{T}/(2\pi)\) |
| ORCA | salida .out: orbitales, energía, geometría, cargas | molécula: un único "punto k"; DOS por gaussianas de los niveles |
Bandas, gap y masa efectiva
Con \(N_s\) electrones en el espín \(s\), la última banda ocupada es la \(N_s\) y la primera vacía es la \(N_s+1\): \(E_\mathrm{VBM}=\max_k\varepsilon_{N_s,k}\), \(E_\mathrm{CBM}=\min_k\varepsilon_{N_s+1,k}\) e \(E_g=E_\mathrm{CBM}-E_\mathrm{VBM}\). En moléculas (ORCA), el mismo criterio da el gap HOMO–LUMO.
La masa efectiva viene de un ajuste parabólico alrededor del extremo, a lo largo del camino:
\[ E(k)\approx E_0+\frac{\hbar^2 (k-k_0)^2}{2m^*}\quad\Rightarrow\quad \frac{m^*}{m_e}=\frac{\hbar^2}{2m_e\,c_2},\qquad \frac{\hbar^2}{2m_e}=3{,}80998\ \mathrm{eV\,\text{Å}^2} \]
En un vértice (como Γ), se da una masa para cada dirección del camino. Solo se calcula cuando EF está en el gap y el camino es continuo.
DOS, PDOS y nivel de Fermi
\[ g_s(E)=\sum_k w_k\sum_n \frac{e^{-(E-\varepsilon_{nks})^2/2\sigma^2}}{\sigma\sqrt{2\pi}},\qquad N_s(E_F)=g_s(E_F),\qquad P=\frac{N_\uparrow-N_\downarrow}{N_\uparrow+N_\downarrow} \]
EF es siempre el valor escrito por el programa. Por defecto, el eje muestra las energías originales y una línea de trazo y punto marca EF; la ventana E mín/E máx se cuenta desde EF. La polarización solo se define cuando \(N_\uparrow+N_\downarrow>0{,}05\) estados/eV.
Centro de la banda d: \(\varepsilon_d=\int E\,g_d(E)\,dE\big/\int g_d(E)\,dE\), hasta EF (ocupada) o en toda la ventana.
Zona de Brillouin
La zona se construye con los planos de Bragg k·G = |G|²/2 sobre una base recíproca reducida (LLL); su volumen se comprueba con (2π)³/V y el tipo de red se reconoce por la forma de la zona.
\[ \mathbf b_1=2\pi\frac{\mathbf a_2\times\mathbf a_3}{V},\quad \mathbf a_i\cdot\mathbf b_j=2\pi\delta_{ij},\quad V_\mathrm{ZB}=\frac{(2\pi)^3}{V},\quad \mathbf k\cdot\mathbf G\le\tfrac12|\mathbf G|^2\ \ \forall\,\mathbf G,\quad k_i^\mathrm{frac}=\frac{\mathbf a_i\cdot\mathbf k}{2\pi},\quad n_i=\left\lceil\frac{|\mathbf b_i|}{\Delta k}\right\rceil \]
Corrección del gap (tijera)
Los funcionales LDA y GGA (como PBE) subestiman el gap porque el gap de Kohn–Sham no es el gap fundamental: falta la discontinuidad de la derivada del funcional de intercambio y correlación y hay error de deslocalización. BrUMaRe ofrece una corrección de posprocesamiento: la tijera desplaza rígidamente las bandas desocupadas (\(n>N_s\)) en \(\Delta\), sin cambiar las ocupadas ni el EF. \(\Delta\) puede indicarse, calcularse a partir de un gap de referencia (experimental, HSE06 o GW) o estimarse con el modelo empírico PBE → G0W0 de Morales-García, Valero e Illas (2017), ajustado en 66 sólidos.
\[ E_g^\mathrm{DFT}=E_\mathrm{CBM}-E_\mathrm{VBM},\qquad \varepsilon^\mathrm{corr}_{n\mathbf k s}=\varepsilon_{n\mathbf k s}+\Delta\,\Theta(n-N_s),\qquad \Delta_\mathrm{ref}=E_g^\mathrm{ref}-E_g^\mathrm{DFT},\qquad E_g^{G_0W_0}\approx 1{,}358\,E_g^\mathrm{PBE}+0{,}904\ \mathrm{eV} \]
Límites: la tijera no corrige la dispersión de las bandas, las masas efectivas ni la posición de niveles de defecto vacíos en el gap; el modelo empírico vale para PBE (no LDA), exige gap no nulo y se equivoca en algunas décimas de eV (Si: 1,74 eV estimado frente a 1,17 eV experimental). En superceldas con defecto, prefiera el Δ del material puro. Para corregir de verdad, rehaga el cálculo con HSE06, rSCAN o DFT+U. En la línea de comandos: --gap-corr mvi, --gap-corr ref --gap-ref 1.17 o --gap-corr tesoura --tesoura 0.5.
Cargas: Mulliken, Voronoi y Bader
- Mulliken (CASTEP y ORCA): leída de la salida del programa; carga \(q_a=Z_a-N_a\).
- Voronoi: \(N_a=\int_{V_a}\rho\,dV\), con \(V_a\) los puntos más cercanos al átomo \(a\) (o, en la versión radical, que minimizan \(|\mathbf r-\mathbf R_a|^2-r_a^2\)).
- Bader [14]: cada punto de la malla sigue el gradiente de ρ hasta un máximo (algoritmo sobre la malla de Henkelman); las cuencas que terminan en el mismo átomo suman \(N_a\). Momento magnético: \(m_a=\int_{V_a}(\rho_\uparrow-\rho_\downarrow)\,dV\) en μB. En la línea de comandos, los bordes de las cuencas se refinan con el método near-grid (Tang, Sanville y Henkelman, 2009), que sigue el gradiente verdadero de ρ y elimina el sesgo de la malla; el resultado difiere de la implementación de referencia (pybader) en menos de 0,001 e por átomo, en promedio.
Defecto, distorsión y termodinámica
\[ E_f=E_\mathrm{def}-E_\mathrm{puro}-\sum_i n_i\mu_i,\qquad \Delta H=\frac{E-\sum_iN_i\mu_i}{N_\mathrm H/2},\qquad T_d=\frac{\Delta H}{\Delta S},\qquad \langle\lambda\rangle=\frac1n\sum_i\Big(\frac{d_i}{l_0}\Big)^2 \]
Densidad y diferencia de densidad
\[ \Delta\rho=\rho_\mathrm{def}-\rho_\mathrm{ref}\ [-\rho_C],\qquad Q_\mathrm{red}=\tfrac12\!\int|\Delta\rho|\,dV,\qquad \mathbf p=\int(\mathbf r-\mathbf r_c)\Delta\rho\,dV,\qquad \Delta Q(r)=\int_0^r\overline{\Delta\rho}\,4\pi r'^2dr' \]
Ejemplos reales (uno por programa)
Resultados obtenidos con archivos de salida reales; úselos para comprobar la instalación.
| Programa y sistema | Comando | Resultado |
|---|---|---|
| CASTEP · MgH₂:Fe (supercelda de 162 átomos, espín) | brumare mgh2_Fe -e Mg,H,Fe | EF = 1,837 eV; gap total 1,394 eV, indirecto M→R; Fe–H 1,649–1,653 Å |
| VASP · Si (bandas en modo de línea) | brumare Si_bands/ | gap 0,614 eV indirecto (Γ→cerca de X); m*e = 0,94 me; m*h(Γ) = 0,32 me |
| VASP · Fe₂O₃ ferromagnético (LDA+U) | brumare FeO_ldau/ | 56 electrones ↑ y 36 ↓: momento 20 μB (4 Fe³⁺ de espín alto) |
| SIESTA · SrTiO₃ | brumare SrTiO3 | gap 2,25 eV indirecto R→Γ; O 2p en la valencia; Ti 3d t2g/eg en la conducción; ∫ρ = 40,000 e |
| Quantum ESPRESSO · Si | brumare carpeta_con_xml/ | gap 1,32 eV entre los 2 puntos k de la prueba (malla gruesa) |
| ORCA · divinilbenceno (molécula) | brumare dvb_sp.out | gap HOMO–LUMO 5,18 eV; cargas de Mulliken y Löwdin |
| Comparación entre programas | brumare --comparar mgh2_Fe,Si_bands/,SrTiO3 | tabla comparacao.dat, DOS superpuestas, bandas lado a lado y comparacao_citacao.bib |
19. Precauciones y limitaciones
- La DOS del camino de bandas solo sirve para ilustrar; para números, use una malla densa.
- El gap y los bordes vienen solo de los puntos k del camino.
- Las componentes m y t2g/eg están en los ejes cartesianos de la celda.
- Las energías a 0 K no tienen energía de punto cero; Td es una estimación para comparar tendencias.
- Mismos parámetros: compare solo cálculos con el mismo funcional, corte, pseudopotenciales y U.
- Las cargas de Voronoi son estimaciones; para números cuantitativos, use Bader.
- Δρ con mallas o volúmenes distintos se remuestrea. Lo ideal son mallas idénticas, con el
dif_puro_fixo.
20. Cómo citar
Si BrUMaRe ayudó en su trabajo, cite el software y, cuando corresponda, el trabajo de grado y la tesis del autor. Cite también CASTEP [1] (o VASP o SIESTA) y VESTA [15], si lo usó. El botón Citar (.bib) de la herramienta descarga un .bib con exactamente lo que usó. Descargas: brumare.bib · CITATION.cff · tutorial en PDF · fuente LaTeX.
ABNT (NBR 6023)
Las citas se mantienen en su idioma original, tal como fueron publicadas.
BibTeX
@misc{macedo2026brumare,
  author       = {Macedo, Bruno Henrique Dourado},
  title        = {{BrUMaRe}: {Brillouin-zone Utilities for Materials Research} --- análise de estrutura de bandas, {DOS}, {PDOS}, densidade de carga, defeitos e termodinâmica a partir de cálculos {CASTEP}, {VASP} e {SIESTA}},
  year         = {2026},
  version      = {1.3.0},
  howpublished = {\url{https://brunohdmacedo.tech/brumare/}},
  note         = {Código-fonte: \url{https://github.com/brunohdmacedo/brumare}}
}@misc{macedo2025tcc,
author = {Macedo, Bruno Henrique Dourado},
title = {Influência de defeitos substitucionais nas propriedades estruturais, eletrônicas, termodinâmicas e de armazenamento do hidreto {MgH$_2$}: uma abordagem \textit{ab initio}},
year = {2025},
howpublished = {Trabalho de Conclusão de Curso (Bacharelado em Engenharia Física), UNILA},
url = {https://dspace.unila.edu.br/items/8db3836e-925d-422f-9cd2-6ff3f9f02080},
note = {Orientador: Rodrigo Santos da Lapa}
}
@misc{macedo2024dataset,
author = {Macedo, Bruno Henrique Dourado and Zalewski, Willian},
title = {Dataset\_Machine\_Learning\_Exoplanets\_2024},
year = {2024},
howpublished = {Mendeley Data, v3},
doi = {10.17632/wctcv34962.3}
}@mastersthesis{macedo2027dissertacao,
author = {Macedo, Bruno Henrique Dourado},
title = {Influência de defeitos substitucionais no {MgH$_2$}: uma abordagem \textit{ab initio}},
school = {PPGFISA, Universidade Federal da Integração Latino-Americana (UNILA)},
address = {Foz do Iguaçu, PR},
year = {2027},
type = {Dissertação (Mestrado em Física Aplicada)},
note = {Orientador: J. R. C. Salgado; coorientador: R. S. da Lapa. Bolsa CNPq}
}O TCC, o artigo e a base de dados foram conferidos no DSpace UNILA, na RBIC e no Mendeley Data; o título da dissertação (em andamento) ainda deve ser conferido. No GitHub, o arquivo CITATION.cff faz aparecer o botão “Cite this repository”.
21. Referencias
- CLARK, S. J. et al. First principles methods using CASTEP. Z. Kristallogr., v. 220, p. 567–570, 2005. doi:10.1524/zkri.220.5.567.65075
- PERDEW, J. P.; BURKE, K.; ERNZERHOF, M. Generalized gradient approximation made simple. Phys. Rev. Lett., v. 77, p. 3865, 1996. doi:10.1103/PhysRevLett.77.3865
- MONKHORST, H. J.; PACK, J. D. Special points for Brillouin-zone integrations. Phys. Rev. B, v. 13, p. 5188, 1976. doi:10.1103/PhysRevB.13.5188
- SAKINTUNA, B.; LAMARI-DARKRIM, F.; HIRSCHER, M. Metal hydride materials for solid hydrogen storage: a review. Int. J. Hydrogen Energy, v. 32, p. 1121–1140, 2007. doi:10.1016/j.ijhydene.2006.11.022
- SETYAWAN, W.; CURTAROLO, S. High-throughput electronic band structure calculations. Comput. Mater. Sci., v. 49, p. 299–312, 2010. doi:10.1016/j.commatsci.2010.05.010
- MULLIKEN, R. S. Electronic population analysis on LCAO–MO molecular wave functions. I. J. Chem. Phys., v. 23, p. 1833, 1955. doi:10.1063/1.1740588
- SEGALL, M. D. et al. Population analysis of plane-wave electronic structure calculations of bulk materials. Phys. Rev. B, v. 54, p. 16317, 1996. doi:10.1103/PhysRevB.54.16317
- ROBINSON, K.; GIBBS, G. V.; RIBBE, P. H. Quadratic elongation. Science, v. 172, p. 567–570, 1971. doi:10.1126/science.172.3983.567
- BAUR, W. H. The geometry of polyhedral distortions. Acta Cryst. B, v. 30, p. 1195–1215, 1974. doi:10.1107/S0567740874004560
- HOPPE, R. Effective coordination numbers (ECoN) and mean fictive ionic radii (MEFIR). Z. Kristallogr., v. 150, p. 23–52, 1979. doi:10.1524/zkri.1979.150.1-4.23
- CORDERO, B. et al. Covalent radii revisited. Dalton Trans., p. 2832–2838, 2008. doi:10.1039/B801115J
- VORONOI, G. Nouvelles applications des paramètres continus à la théorie des formes quadratiques. J. Reine Angew. Math., v. 134, p. 198–287, 1908. doi:10.1515/crll.1908.134.198
- GELLATLY, B. J.; FINNEY, J. L. The radical alternative to the Voronoi polyhedron. J. Non-Cryst. Solids, v. 50, p. 313–329, 1982. doi:10.1016/0022-3093(82)90093-X
- HENKELMAN, G.; ARNALDSSON, A.; JÓNSSON, H. A fast and robust algorithm for Bader decomposition of charge density. Comput. Mater. Sci., v. 36, p. 354–360, 2006. doi:10.1016/j.commatsci.2005.04.010
- MOMMA, K.; IZUMI, F. VESTA 3 for three-dimensional visualization of crystal, volumetric and morphology data. J. Appl. Cryst., v. 44, p. 1272–1276, 2011. doi:10.1107/S0021889811038970
- FREYSOLDT, C. et al. First-principles calculations for point defects in solids. Rev. Mod. Phys., v. 86, p. 253–305, 2014. doi:10.1103/RevModPhys.86.253
- VAN DE WALLE, C. G.; NEUGEBAUER, J. First-principles calculations for defects and impurities. J. Appl. Phys., v. 95, p. 3851, 2004. doi:10.1063/1.1682673
- GANOSE, A. M.; JACKSON, A. J.; SCANLON, D. O. sumo. J. Open Source Softw., v. 3, p. 717, 2018. doi:10.21105/joss.00717
- CHASE, M. W. NIST-JANAF Thermochemical Tables. 4. ed. J. Phys. Chem. Ref. Data, Monograph 9, 1998.